miércoles, 11 de septiembre de 2013

NEOPLASIAS TESTICULARES

Las neoplasias testiculares son la causa más importante de aumento de tamaño firme e indoloro de los testículos. Esas neoplasias se dan en, aproximadamente, 5 de cada 100.000 varones, con una incidencia máxima entre los 20 y 34 años de edad. Los tumores testiculares son un grupo heterogéneo de neoplasias compuestas por tumores de células germinales y tumores de los cordones sexuales y de la estroma. En adultos, el 95% de los tumores testiculares proceden de las células germinales y son todos malignos. Las neoplasias derivadas de las células de Sertoli o de Leydig (tumores de los cordones sexuales/estroma) son raras y, al contrario que los tumores de células germinales, suelen tener un curso clínico benigno.
La causa de los tumores testiculares sigue siendo desconocida. Cabe recordar que la criptorquidia se asocia a un aumento del riesgo de cáncer de 3 a 5 veces en el testículo no descendido, así como con un aumento del riesgo de cáncer en el testículo descendido contralateral. En aprox imadamente el 10% de los casos de cáncer testicular hay antecedentes de criprorquidia. Los síndromes intersexuales, incluyendo el síndrome de insensibilidad a los andrógenos y la disgenesia gonadal, también se asocian a un aumento de la frecuencia de cáncer testicular. Los estudios citogenéticos muestran un amplio rango de anomalías en las neoplasias testiculares de células germinales, la más frecuente de las cuales es un isocromosoma del brazo corto del cromosoma 12. Los tumores testiculares son más frecuentes en blancos que en negros y la incidencia ha aumentado en las poblaciones caucásicas en las últimas décadas.
Clasificación patológica de los tumores testiculares mas frecuentes:
                 

Seminoma

Los seminomas, llamados a veces seminomas "clásicos", para distinguirlos del menos frecuente seminoma espermatocítico, representan el 50%, aproximadamente, de las neoplasias testiculares de células germinales.
Los seminomas son tumores grandes, blandos, bien delimitados, habitualmente homogéneos, de color gris blanquecino que sobresalen de la superficie de corte del testículo afectado.
Típicamente, la neoplasia está limitada al testículo por una túnica albugínea intacta. Los tumores grandes pueden contener focos de necrosis de coagulación, habitualmente sin hemorragia. La presencia de hemorragia debe poner en marcha un examen cuidadoso de un componente tumoral asociado de células germinales no seminomatoso. Microscópicamente, los seminomas están compuestos por células grandes,uniformes, con bordes celulares bien delimitados, citoplasma claro, rico en glucógeno y núcleos redondeados con nucléolos llamativos. A menudo las células están dispuestas en pequeños lóbulos con tabiques fibrosos interpuestos. Suele haber un infiltrado linfocítico que puede, a veces, eclipsar las células neoplásicas. También puede haber una reacción inflamatoria granulomatosa. Hasta en un 35% de los casos pueden observarse células con tinción positiva para la gonadotropina coriónica humana (hCG).


Seminoma espermatocitico

Tienden a presentarse en pacientes mayores que los del seminoma clásico, contienen una mezcla de células de mediano tamaño, células tumorales grandes uninucleadas o multinucleadas, y células pequeñas con núcleos redondos que recuerdan a los espermatocitos secundarios. No hay asociación con la neoplasia intratubular de células germinales y las metástasis son sumamente raras, en contraste con la conducta del seminoma clásico.

Carcinoma embrionario

Son masas invasoras mal definidas que contienen focos de hemorragia y necrosis. Las lesiones primarias pueden ser pequeñas, incluso en pacientes con metástasis sistémicas. Las lesiones grandes pueden invadir el epidídimo y el cordón espermático. Las células que lo forman son pequeñas y de aspecto primitivo con citoplasma basófilo, bordes celulares poco definidos y núcleos grandes con nucléolos prominentes. Las células neoplásicas pueden estar dispuestas en sábanas sólidas, o pueden contener estructuras glandulares y papilas irregulares. En la mayoría de los casos, otros patrones de neoplasia de células germinales (p. ej., carcinoma de saco vitelino, teratoma. coriocarcinoma) están mezclados con las áreas embrionarias. Los carcinomas embrionarios puros comprenden del 2 al 3% de todos los tumores testiculares de células germinales. Como en otros tumores de células germinales de los testículos, con frecuencia hay focos de neoplasia intratubular de células germinales en los túbulos seminíferos adyacentes.


Tumor del saco vitelino

También llamados tumores del seno endodérmico, son la neoplasia testicular primaria más frecuente en niños menores de 3 años. En adultos, los tumores del saco vitelino se observan más a menudo mezclados con carcinoma embrionario. En el esquema histogénico descrito previamente, los tumores del saco vitelino representan la diferenciación de seno endodérmico de las células neoplásicas totipotenciales. Macroscópicamente, estos tumores suelen ser grandes y pueden estar bien delimitados. El estudio histológico revela células epiteliales cúbicas bajas o columnares que forman microquistes, sábanas, glándulas y papilas, asociados a menudo con glóbulos hialinos eosinófilos. Una característica distintiva es la presencia de estructuras que recuerdan a los glomérulos primitivos, los llamados cuerpos de Schiller-Duvall. Puede ponerse de relieve la presencia de (L-fetoproteina (AFP) en el citoplasma de las células neoplásicas mediante técnicas de inmunohistoquímica.


Coriocarcinoma

Representan la diferenciación de las células neoplásicas de células germinales totipotenciales a lineas trofoblásticas. Macroscópicamente, los tumores primarios suelen ser lesiones pequeñas, no palpables, incluso con metástasis sistémicas extensas. Microscópicamente, los cariocarcinomas están compuestos por sábanas de pequeñas células cúbicas entremezcladas de forma irregular o coronadas por grandes células sincitiales eosinófilas que contienen núcleos oscuros, pleomorfos, que representan, respectivamente, la diferenciación citotrofoblástica y la sincitiotrofoblástica. No se observan vellosidades placentarias bien formadas. Puede identificarse la hormona hCG con tinciones inmunohistoquimicas adecuadas, especialmente en el citoplasma de los elementos sincitiotrofoblásticos.


Teratomas

Representan la diferenciación de las células germinales neoplásicas por lineas celulares somáticas. Estos tumores forman masas firmes que, al corte, contienen a menudo quistes y áreas reconocibles de cartílago. Histológicamente, se reconocen tres variedades de teratoma puro. Los teratomas maduros contienen tejidos completamente diferenciados de una o más capas de células germinales (p. ej , tejido neural, cartílago, tejido adiposo, hueso, epitelio) con una disposición irregular. Los teratomas inmaduros, por el contrario, contienen elementos somáticos inmaduros que recuerdan a los que están presentes en el tejido fetal en desarrollo. Los teratomas con malignidades de tipo somático se caracterizan por la aparición de una malignidad franca en elementos teratomatosos preexistentes, generalmente en forma de carcinoma de células escamosas o de adenocarcinoma. En varones prepuberales, los teratomas puros suelen ser benignos. En adultos, los teratomas metastatizan hasta en un 37% de los casos. Como en otros tumores de células germinales, los teratomas testiculares en adultos contienen a menudo otros elementos malignos de células germinales y, por consiguiente, deben ser considerados generalmente como neoplasias malignas.


Tumores de celulas germinales mixtos

Suponen aproximadamente el 40% de todas las neoplasias testiculares de células germinales. Pueden darse combinaciones de cualquiera de los patrones descritos en los tumores mixtos, la más frecuente es una combinación de teratoma, carcinoma embrionario y tumores del saco vitelino.


lunes, 26 de agosto de 2013

SÍNDROME NEFRÓTICO

El síndrome nefrótico se refiere a un complejo clínico que incluye lo siguiente:
1) Proteinuria masiva, con pérdida diaria de proteínas en orina de 3,5 g o más, en adultos
2) Hipoalbuminemia con, concentraciones de albúmina plasmática inferiores a 3 g/dl
3) Edema generalizado, la manifestación clínica más obvia, y
4) hiperlipidemia y lipiduria.
Al principio hay poca o ninguna azotemia, hematuria o hipertensión.
Los componentes del síndrome nefrórico tienen una relación lógica uno con otro. El acontecimiento inicial es un deterioro en las paredes capilares del glomérulo, dando lugar a un aumento de la permeabilidad para proteínas plasmáticas. Debe recordarse, que la pared de los capilares glomerulares, con su endotelio, MBG y podocitos, actúa como una barrera a través de la que debe pasar el filtrado glomerular. Cualquier aumento de permeabilidad resultante de alteraciones estructurales o fisicoquímicas permite que escapen proteínas desde el plasma hasta el filtrado glomerular. Ante una proteinuria de larga duración o extremadamente alta, la albúmina sérica está disminuida, dando lugar a hipoalbuminemia. El edema generalizado del síndrome nefrótico es, a su vez, consecuencia de la caída en la presión osmótica coloidal del plasma como resultado de la hipoalbuminemia y la retención primaria de sal y agua por el riñón. A medida que el líquido escapa del árbol vascular a los tejidos, hay una caída concomitante en el volumen plasmático con filtración glomerular disminuida. La secreción compensatoria de aldosterona, junto con la reducción del FG y la reducción de secreción de péptidos natriuréticos, promueve la retención de sal y agua por los riñones, agravando así aún más el edema. Por la repetición de esta cadena de acontecimientos, puede desarrollarse un edema generalizado (denominado anasarca). La hipoalbuminemia desencadena una síntesis aumentada de lipoproteínas en el hígado. Asimismo, hay un transporte anormal de partículas lipídicas circulantes y deterioro de la fragmentación periférica de las lipoproteínas. A su vez, la lipiduria refleja el aumento de permeabilidad de la MBG para lipoproteínas.
Las lesiones glomerulares primarias más importantes que llevan característicamente al síndrome nefrótico son glomerulosclerosis focal y segmentaria (GS FS) y la enfermedad de cambios mínimos (ECM). Esta última es más importante en niños, y la primera lo es en adultos. Otras dos lesiones primarias, la nefropatía membranosa y la GN membranoproliferativa, también producen síndrome nefrótico.


Enfermedad de cambios mínimos:


Este trastorno, relativamente benigno, es la causa más frecuente de síndrome nefrótico en niños. Se caracteriza por glomérulos con apariencia normal al microscopio óptico pero muestra un borrado difuso de los pedicelios de los podocitos cuando se observan con el microscopio electrónico. Aunque puede desarrollarse a cualquier edad, esta afección es más común entre 1 y 7 años de edad.
Patogenia: Sobre la base de algunos estudios experimentales, se ha atribuido la proteinuria a un factor derivado del linfocito T que produce daño en el podocito y desprendimiento de sus pedicelios. Sin embargo, no se ha establecido la naturaleza de tal factor hipotético ni una función causal de los linfocitos T en la enfermedad humana, y no hay un buen modelo experimental de la enfermedad de cambios mínimos.
Morfologia: Al microscopio óptico, los glomérulos en la enfermedad de cambios mínimos parecen normales. Las células de los túbulos contorneados proximales estan densamente cargados de lípidos y gotitas proteicas con frecuencia, pero esto es secundario a la reabsorción tubular de las lipoproteínas vertidas por los glomérulos enfermos. El aspecto de los túbulos contorneados proximales es la base de la denominación antigua de esta afección, nefrosis lipoide. Incluso con el microscopio electrónico, la MBG parece normal. La única anormalidad glomerular obvia es el borrado uniforme y difuso de los pedicelios de los podocitos. Así pues el citoplasma de los podocitos parece aplanado en los extremos de la MBG, obliterando el entramado de arcos entre los podocitos y la MBG. Asi mismo, hay una vacuolización de la célula epitelial, formación de microvellosidades y desprendimientos focales ocasionales. Cuando los cambios en los podocitos revierten ( p ej., en respuesta a los corticosteroides), la proteinuria remite.


A) Lesiones mínimas con presencia de lipófagos en intersticio (PAS, 100×). B) Estudio ultraestructural: fusión pedicular continua y aspecto vellositario de los podocitos.


Evolución clínica: La enfermedad se manifiesta por una evolución insidiosa de síndrome nefrótico en un niño por lo demás sano. No hay hipertensión, y la función renal está conservada en la mayoría de los individuos. La pérdida de proteínas habitualmente está limitada a las proteínas séricas más pequeñas, principalmente la albúmina (proteinuria selectiva). El pronóstico en niños que tienen esta afección es bueno. Más del 90% de los casos responde a un curso breve de corticoterapia; sin embargo, la proteinuria recidiva en más de dos terceras partes de los que responden inicialmente, algunos de los cuales se hacen dependientes de los corticoides. Menos del 5% desarrollan insuficiencia renal crónica después de 25 años, y es probable que la mayoría de las personas de este subgrupo tenga un síndrome nefrótico producido por glomerulosclerosis focal y segmentaria no detectada por biopsia. Dada su respuesta a la terapia en niños, la enfermedad de cambios mínimos debe diferenciarse de otras causas de síndrome nefrótico en los que no responden. Los adultos con enfermedad de cambios mínimos responden, asimismo, a terapia esteroidea, pero la respuesta es más lenta y las recidivas, más habituales.


Glomeruloesclerosis focal y segmentaria:


La GSFS es una lesión caracterizada histológicamente por esclerosis que afecta a algunos, pero no a todos, los glomérulos (afectación focal) y sólo a algunos segmentos de cada glomérulo afectado. Este cuadro histológico se asocia frecuentemente a síndrome nefrórico y puede darse: 1) asociado con otras afecciones conocidas, como infección por el virus de la inmunodeficiencia humana o consumo de heroína (nefroparía por virus de la inmunodeficiencia humana, nefroparía por heroína); 2) como un acontecimiento secundario a otras formas de GN (p.ej ., nefropatía por inmunoglobulina A [lgA]); 3) como una maladaptación tras la pérdida de nefronas; 4) en formas heredadas o congénitas que son el resultado de mutaciones que afectan a proteínas citoesqueléticas o relacionadas que se expresan en los podocitos (p. ej . nefrina ), o 5) como una enfermedad primaria.
La GSFS primaria (o idiopática) es responsable del 20 al 30%, aproximadamente, de todos los casos del síndrome nefrórico. Cada vez es una causa más habitual de síndrome nefrórico en adultos y sigue siendo una causa frecuente en niños. En los niños es importante distinguir esta causa de sindrome nefrótico de la ECM, dado que los cursos clínicos son marcadamente diferentes.
Patogenia: Se desconoce la patogenia de la GSFS primaria. Algunos investigadores han sugerido que la GSFS y la ECM son parte de un todo continuo y que la ECM puede transformarse en GSFS. Otros creen que ambas son distintas entidades clinicopatológicas. En cualquier caso, se cree que la lesión de los podocitos representa el acontecimiento inicial de la GSFS primaria. Lo mismo que en la ECM, se han propuesto factores que aumentan la permeabilidad producidos por los linfocitos. El depósito de masas hialinas en los glomérulos representa el atrapamiento de proteínas plasmáticas y lípidos en los focos de lesión donde se desarrolla la esclerosis. Asimismo, se cree que la IgM y las proteínas del complemento que se observan habitualmente en las lesiones son el resultado del atrapamiento inespecífico por los glomérulos dañados. La recidiva de proteinuria en algunas personas con GSFS que reciben injertos renales, a veces ya a las 24 horas del trasplante, apoya la idea de que la causa es un mediador circulante que daña los podocitos.
Morfologia: En la GSFS, la enfermedad afecta primero solamente a algunos de los glomérulos (de aquí el término focal) e inicialmente sólo a los glomérulos yuxtamedulares. Al progresar, se afectan todos los niveles de la corteza. Histológicamente, la GSFS se caracteriza por lesiones que ocurren en algunos penachos dentro del glomérulo y respetan los otros (de aquí el término segmentarío). Así pues, la implicación es focal y también segmentaria. Los glomérulos afectados muestran aumento de la matriz mesangial, luces capilares obliteradas y depósito de masas hialinas (híalínosis) y gotitas de lípidos. Ocasionalmente, los glomérulos están completamente esclerosados (esclerosis global). En los glomérulos afectados, la microscopia de fluorescencia revela con frecuencia atrapamiento inespecífico de inmunoglobulinas, usualmente IgM, y complemento en las zonas de hialinosis. En microscopía electrónica, los podocitos muestran borrado de los pedicelos, lo mismo que en la ECM. Con el tiempo, la progresión de la enfermedad lleva a la esclerosis global de los glomérulos con atrofia tubular pronunciada y fibrosis intersticial.
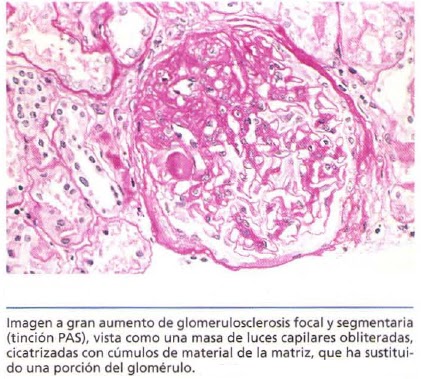


A) Esclerosis focal segmentaria con «corona» de los pedicelos (PAS, 200×). B) Microscopia electrónica de área glomerular con fusión pedicular, incremento de matriz mesangial y depósitos electrodensos.


Evolución clínica: Existe poca tendencia a la remisión espontánea en la GSFS idiopática, y habitualmenre la respuesta a la corticoterapia es mala. La progresión a insuficiencia renal ocurre a diferentes velocidades, y aproximadamente el 50% de los individuos tiene insuficiencia renal a los 10 años.


Nefropatía membranosa ( glomerulonefritis membranosa):


Esta enfermedad lentamente progresiva es más frecuente entre los 30 y 50 años de edad; se caracteriza morfológicamente por la presencia de depósitos subepiteliales que contienen inmunoglobulina a lo largo de la MEG. Al principio de la enfermedad, los glomérulos pueden aparecer normales con microscopia óptica, pero los casos bien desarrollados muestran engrosamiento difuso de la pared capilar. La nefropatía membranosa es idiopática aproximadamente en el 85% de los casos. En el resto (nefropatía membranosa secundaria) esto puede ser secundario a Otras afecciones, incluyendo: 1) infecciones (hepatitis B crónica, sífilis, esquistosomiasis, malaria); 2) tumores malignos, especialmente carcinoma del pulmón y del colon, y melanoma; 3) LES Y otras afecciones autoinmunitarias; 4). exposición a sales inorgánicas (oro, mercurio ), y 5) fármacos (penicilamina, capropril, fármacos antiinflamatorios no esteroideos).
Patogenia: La GN membranosa es una forma de nefritis crónica por inmunocomplejos. Aunque los complejos circulantes de antígenos exógenos conocidos (p. ej., virus de la hepatitis B) o endógenos (ADN en el LES) pueden producir nefroparía membranosa, se piensa actualmente que la mayoría de las formas idiopáticas están inducidas por anticuerpos que reaccionan in situ frente a antígenos endógenos o fijados al glomérulo. El modelo experimental de GN membranosa es la nefritis de Heymann, que se induce con animales mediante inmunización con proteínas del borde en cepillo del túbulo renal. Los anticuerpos producidos reaccionan con un antígeno localizado en la MRG, dando lugar a depósitos granulares (formación in situ de inmunocomplejo) y proteinuria sin inflamación grave. La nefroparía membranosa idiopática en humanos se considera que es una enfermedad, autoinmunitaria producida por anticuerpos ante un autoantígeno renal que esta por identificar.
Morfologia: Vista al microscopio óptico con tinción de H y E, el cambio básico en la nefropatía membranosa parece ser un engrosamiento difuso de la MBG. Al microscopio electrónico, este engrosamiento aparente está determinado, en parte, por depósitos subepiteliales que se alojan contra la MBG y están separados uno de otro por pequeñas protrusiones espinosas de la matriz de la MBG, que se forman como reacción a los depósitos (patrón "espícula y cúpula"). Según progresa la enfermedad, estas espículas se cierran sobre los depósitos, incorporándolos en la MBG. Además, los podocitos muestran borrado de los pedicelios. Más adelante, en el curso de la enfermedad, los depósitos incorporados pueden catabolizarse y desaparecer finalmente, dejando cavidades dentro de la MBG. El depósito continuado de la matriz de la membrana basal da lugar a membranas progresivamente más gruesas. Al progresar aún más, los glomérulos pueden esclerosarse. La microscopia con inmunofluorescencia muestra depósitos granulares típicos de inmunoglobulinas y complemento a lo largo de la MBG.


A) Engrosamiento difuso de paredes capilares glomerulares (PAS, 400×). B) Depósitos granulares de IgG delimitando las membranas basales del glomérulo (100×).


Evolución clínica: El comienzo en los casos idiopáticos se caracteriza por el desarrollo insidioso de síndrome nefrótico, habitualmente sin enfermedad previa; sin embargo, algunos individuos con nefropatía membranosa pueden tener grados menores de proteinuria más que el síndrome nefrótico completamente desarrollado. En contraste con la enfermedad de cambios mínimos, la proteinuria no es selectiva, con pérdida urinaria de globulinas, así como de moléculas de albúmina más pequeñas, y usualmente no responde a corticoterapia. Deben descartarse causas secundarias de nefroparía membranosa, que sigue un curso nororiamente variable y, a menudo, indolente. Globalmente, aunque la proteinuria persiste en más del 60% de los individuos con nefropatía membranosa, solamenre un 40% sufre una enfermedad progresiva que termina en insuficiencia renal de 2 a 20 años después. De un 10 a un 30% adicional tiene un curso más benigno, con remisión parcial completa de la proteinuria.

Glomerulonefritis membranoproliferativa:


La GN membranoproliferativa (GNMP) se manifiesta histológicamente por alteraciones en la MBG y el mesangio, y por proliferación de las células glomerulares. Es responsable del 5 al 10% de los casos de síndrome nefrótico idiopático en niños y en adultos. Algunos individuos presentan solamente hematuria o proteinuria en rangos no nefróticos; otros tienen un cuadro combinado nefrótico-nefrítico. Se reconocen dos tipos principales de GNMP (1 y 2) sobre la base de sus hallazgos ultraestructurales, de inmunofluorescencia, y patogénicos distintos. De los dos tipos, el 1 es, con mucho, el más frecuente (aproximadamente, el 80% de los casos).
Patogenia: Están implicados diferentes mecanismos patogénicos en el desarrollo de la enfermedad tipo 1 y 2. La mayoría de los casos de GNMP tipo 1 parecen estar producidos por inmunocomplejos circulantes, como en la enfermedad del suero crónica, pero se desconoce el antígeno responsable. La GNMP tipo 1 también ocurre en asociación con antigenemia de hepatitis B y C , LES, derivaciones auriculoventriculares infectadas e infecciones extra renales con antigenemia persistente o episódica. La patogenia de la GNMP tipo 2, también conocida como enfermedad por depósitos densos, es menos clara. La anomalía fundamental parece ser una activación excesiva del complemento, que puede estar producida por varios mecanismos
que no implican anticuerpos. Algunos pacientes tienen un autoanticuerpo contra la C3-convertasa, denominado factor nefrítico c3, que se cree que estabiliza la enzima y da lugar a una escisión incontrolada de c3 y activación de la vía alternativa del complemento.
Morfologia: Con microscopia óptica, ambos tipos de GNMP son similares. Los glomérulos son grandes, con apariencia lobular acentuada, y muestran proliferación mesangial y de células endoteliales, así como infiltración de leucocitos. La MBG está engrosada, y la pared de los capilares glomerulares muestra, con frecuencia, un contorno doble o apariencia en "raíles de tranvía", más evidente con tinciones de plata o ácido peryódico de Schiff (PAS). Esto está producido por la escinsión de la MBG debida a la inclusión dentro de la misma de procesos del mesangio y células inflamatorias que se extienden a las asas capilares periféricas.
Los tipos 1 y 2 tienen diferentes características ultraestrueturales y por microscopia con inmunofluorescencia.
la GNMP tipo 1 se caracteriza por depósitos delimitados subendoteliales electrodensos. En la microscopia con inmunofluorescencia, el C3 se deposita en un patrón granular irregular, y también están presentes la IgG y los componentes iniciales del complemento (Clq y C4), lo que indica una patogenia por inmunocomplejos.
En lesiones de tipo 2, la lámina densa y el espacio subendotelial de la MBG se transforman en una estructura irregular, similar a una cinta, extremadamente electro-densa, que resulta del depósito de un material cuya composición se desconoce, dando lugar al término enfermedad por deposito denso. 


 A) Proliferación mesangial con incremento de matriz y celularidad mesangial con engrosamiento de paredes capilares (HE, 400×). B) Estudio ultraestructural con depósitos densos en el espacio subendotelial. Inicio de doble contorno.


Evolución clínica: El modo principal de presentación (50% de los casos) es el síndrome nefrótico, aunque la GNMP puede comenzar como una nefritis aguda o proteinuria leve. El pronóstico de la GNMP es, por lo general, malo. En un estudio, ninguno de los 60 pacientes seguidos durante 1 a 20 años mostró remisión completa . El 40% progresó a una insuficiencia renal terminal, el 30% tuvo grados variables de insuficiencia renal, y el 30% restante, un síndrome nefrótico persistente sin insuficiencia renal. La enfermedad por depósitos densos tiene un pronóstico peor y tiende a recidivar en los receptores de trasplante renal. Como muchas otras GN, la GNMP, habitualmente de tipo 1, puede darse en asociación con otros trastornos conocidos (GNMP secundaria), como LES, hepatitis By C, hepatopatía crónica e infecciones bacterianas cronicas. De hecho, se cree que muchos de los denominados casos ideopaticos se asocian a hepatitis C y crioglobulinemia relacionada.


martes, 20 de agosto de 2013

NEUMOCONIOSIS

Es un término que se acuñó originalmente para describir la reacción pulmonar no neoplásica a la inhalación de polvos minerales. El término se ha ampliado para incluir enfermedades inducidas por partículas orgánicas además de inorgánicas, y algunos expertos también consideran que las enfermedades pulmonares no neoplásicas inducidas por humos y vapores químicos son neumoconiosis. Las neumoconiosis por polvo mineral (las tres más frecuentes se deben a la exposición al polvo de carbón, sílice y amianto) casi siempre se producen por la exposición en el lugar de trabajo.


Neumoconiosis de los trabajadores del carbón:

El espectro de hallazgos pulmonares en los mineros es extenso y varía desde la antracosis asintomática, en la que se acumula pigmento sin una reacción celular perceptible, hasta la neumoconiosis de los mineros del carbón (NMC) simple, en la que se producen acumulaciones de macrófagos con una disfunción pulmonar pequeña o nula, hasta la NMC complicada o fibrosis masiva progresiva (FMP), en la que hay fibrosis extensa con deterioro de la función pulmonar.
Antracosis pulmonar: es la lesión pulmonar inducida por el carbón más inocua en los mineros de carbón y también es frecuente en los habitantes de ciudades y en los fumadores. El pigmento de carbono inhalado es englobado por los macrófagos alveolares o intersticiales, que después se acumulan en el tejido conectivo a lo largo de los linfáticos, incluyendo los linfáticos pleurales, o en los ganglios linfáticos.
NMC simple: se caracteriza por máculas de carbón y nódulos de carbón, que son algo mayores. La mácula de carbón está formada por macrófagos cargados de polvo; además, el nódulo contiene cantidades pequeñas de una delicada red de fibras de colágeno. Aunque estas lesiones están dispersas por todo el pulmón, se afectan más los lóbulos superiores y las zonas superiores de los lóbulos inferiores. Con el tiempo, se puede producir enfisema centrolobulillar.
NMC complicada (FMP): aparece sobre un fondo de NMC por la confluencia de los nódulos de carbón y generalmente son necesarios muchos años para que aparezca. Se caracteriza por cicatrices de color negro intenso mayores de 2 cm, a veces de hasta 10 cm de diámetro mayor. Microscópicamente las lesiones están formadas por colágeno denso y pigmento.
Evolución clínica: La NMC es, habitualmente, una enfermedad benigna que produce poco deterioro de la función pulmonar. En los pacientes en los que aparece FMP hay una disfunción pulmonar progresiva con hipertensión pulmonar y cor pulmonale. La progresión desde la NMC hasta la FMP se ha asociado a diversas situaciones, como el nivel de exposición al polvo de carbón y la carga de polvo total. Lamentablemente, la FMP tiene tendencia a avanzar incluso sin una exposición adicional. Después de tener en cuenta el riesgo relacionado con el tabaquismo, no hay aumento de la frecuencia de carcinoma broncógeno en los mineros de carbón, una característica que distingue la NMC de la exposición al sílice y al amianto.
Tratamiento: No hay ningún tratamiento específico para este trastorno. Se debe evitar la exposición adicional al polvo.


Antracosis. Ganglio linfático perihiliar con depósito de pigmento antracótico libre y dentro de macrófagos (zonas oscuras). H y E. 10x.


Silicosis:

La silicosis es actualmente la enfermedad ocupacional crónica más prevalente en el mundo. Está producida por la inhalación de sílice cristalina, sobre todo en contextos ocupacionales. La sílice aparece en formas cristalinas y amorfas, pero las cristalinas (como el cuarzo, la cristobalita y la tridimita) son, con mucho, las más tóxicas y fibrógenas. De ellas, el cuarzo es el que está implicado con más frecuencia en la silicosis. Después de la inhalación, las partículas interactúan con las células epiteliales y los macrófagos. Las partículas de sílice ingeridas producen activación y liberación de mediadores por los macrófagos pulmonares, incluyendo IL-l, TNF, fibronecrina, mediadores lipídicos, radicales libres derivados del oxígeno y citocinas fibrógenas.
Los nódulos silicóticos se caracterizan, macroscópicamente, en las primeras fases, por nódulos minúsculos, apenas palpables, bien delimitados, de color pálido a ennegrecido (si también hay polvo de carbón), en los campos pulmonares superiores. Microscópicamente, el nódulo silicótico muestra fibras de colágeno hialinizadas dispuestas concéntricamente alrededor de un centro amorfo. El aspecto en "remolino" de las fibras de colágeno es bastante distintivo de la silicosis. El estudio de los nódulos con microscopía con luz polarizada muestra partículas de sílice débilmente birrefringentes, principalmente en el centro de los nódulos. A medida que progresa la enfermedad, los nódulos individuales pueden confluir para convertirse en cicatrices colagenosas duras, con progresión posterior hasta FMP. El parénquima pulmonar interpuesto puede estar comprimido o sobreexpandido, y puede aparecer un patrón en panal. Las lesiones fibróticas también pueden localizarse en los ganglios linfáticos hiliares y en la pleura. A veces existen láminas finas de calcificación en los ganglios linfáticos, que se observan radiográficamente como calcificación en "cáscara de huevo" (es decir, calcio alrededor de una zona que carece de calificación).
Evolución clínica: La silicosis habitualmente se detecta en radiografías de tórax sistemáticas realizadas en trabajadores asintomáticos. Las radiografías suelen mostrar una nodularidad fina en los campos pulmonares superiores, pero la función pulmonar es normal o muestra un deterioro sólo moderado. La mayoría de los pacientes no presenta disnea hasta fases tardías de la evolución, después de que aparezca la FMP. En ese momento, la enfermedad puede ser progresiva, aun cuando la persona ya no esté expuesta. Muchos pacientes con FMP presentan hipertensión pulmonar y cor pulmonale como consecuencia de la vasoconstricción inducida por la hipoxia crónica y la destrucción parenquimatosa. La enfermedad mata lentamente, pero el deterioro de la función pulmonar puede limitar mucho la actividad. La silicosis se asocia a una mayor susceptibilidad a la tuberculosis. Se ha propuesto que produce un deterioro de la inmunidad celular, y la sílice cristalina puede inhibir la capacidad de los macrófagos pulmonares de matar las micobacterias fagocitadas.
Tratamiento: No existe un tratamiento específico para la silicosis, pero es importante retirar la fuente de exposición al sílice para evitar el empeoramiento de la enfermedad. El tratamiento complementario comprende antitusígenos, broncodilatadores y oxígeno, si es necesario. Se prescriben antibióticos para las infecciones respiratorias en la medida de lo necesario.El tratamiento también comprende limitar la exposición a sustancias irritantes, dejar de fumar y hacerse pruebas cutáneas de rutina para tuberculosis.


Asbestosis y enfermedades relacionadas con el amianto:

El amianto es una familia de silicatos hidratados cristalinos con geometría fibrosa . De acuerdo con estudios epidemiológicos, la exposición ocupacional al amianto se asocia a: 1) fibrosis intersticial parenquimarosa (asbestosis); 2) placas fibrosas localizadas o, raras veces, fibrosis pleural difusa; 3) derrames pleurales; 4 ) carcinoma broncógeno; 5) mesotelioma pleural y peritoneal, y 6) carcinoma de laringe. El aumento de la incidencia de cáncer relacionado con el amianto en familiares de trabajadores del amianto ha alertado al público en general sobre los posibles riesgos del amianto en el ambiente.
Hay dos formas diferentes de amianto: serpentinas (en las que la fibra es curva y flexible) y anfiboles (en los que la fibra es recta, rígida y quebradiza). Hay varios subtipos de fibras de amianto curvas y rectas. La serpentina crisotilo constituye la mayor parte del amianto que se utiliza en la industria. Los anfíboles, aun cuando son menos prevalentes, son más patógenos que la serpentina crisotilo, aunque ambos tipos pueden producir asbestosis, cáncer de pulmón y mesotelioma. Además de las reacciones pulmonares celulares y fibróticas, el amianto probablemente también actúa como iniciador y promotor tumoral. Algunos de los efectos oncógenos del amianto sobre el mesotelio están mediados por radicales libres reactivos generados por las fibras de amianto, que se localizan preferentemente en el pulmón distal cerca de la capa mesotelial. Sin embargo, no cabe duda de que las sustancias potencialmente tóxicas adsorbidas a las fibras de amianto contribuyen a la capacidad patógena de las fibras. Por ejemplo, la adsorción de los carcinógenos del humo de tabaco a las fibras de amianto puede ser importante en relación con la notable sinergia eutre el tabaquismo y la aparición de carcinoma broncógeno en trabajadores con amianto.
La asbestosis se caracteriza por una fibrosis intersticial pulmonar difusa. Estos cambios son indistinguibles de los que se deben a otras causas de fibrosis intersticial difusa, excepto por la presencia de cuerpos de amianto, que son bastones fusiformes o arrosariados de color marrón dorado con un centro translúcido. Están formados por fibras de amianto recubiertas por un material proteináceo que contiene hierro.Los cuerpos de amianto aparentemente se originan cuando los macrófagos intentan fagocitar las fibras de amianto.
Al contrario que en la NMC y en la silicosis, la asbestosis comienza en los lóbulos inferiores y en la zona subpleural, pero los lóbulos medios y superiores de los pulmones se afectan a medida que progresa la fibrosis. La contracción del tejido fibroso distorsiona la arquitectura nativa, creando espacios aéreos dilatados encerrados en paredes fibrosas gruesas.La cicatrización puede atrapar y estenosar las arterias y arteriolas pulmonares, produciendo hipertensión pulmonar y cor pulmonale.
Las placas pleurales son la manifestación más frecuente de la exposición al amianto y son placas circunscritas de colágeno denso, que con frecuencia contienen calcio. Aparecen, la mayoría de las veces, en las caras anterior y posterolateral de la pleura parietal y sobre las cúpulas diafragmáticas. No contienen cuerpos de amianto, y sólo raras veces aparecen en personas que no tengan antecedentes ni datos de exposición al amianto. Con poca frecuencia la exposición al amianto induce derrames pleurales, que habitualmente son serosos pero pueden ser hemorrágicos. Raras veces puede producirse fibrosis difusa de la pleura visceral y, en casos avanzados, unir el pulmón a la pared de la cavidad torácica.
Evolución clínica: Los hallazgos clínicos de la asbestosis son indistinguibles de los de cualquier otra neumopatía intersticial difusa. Habitualmente se produce disnea progresiva de 10 a 20 años después de la exposición. La disnea suele acompañarse de tos asociada a producción de esputo. Las placas pleurales habitualmente son asintomáticas y se detectan en radiografías como densidades circunscritas. En trabajadores expuestos a amianto aparecen tanto carcinomas broncógenos como mesoteliomas. El tabaquismo asociado aumenta mucho el riesgo de carcinoma broncógeno pero no el del mesotelioma.
Tratamiento: No existe cura. Es esencial suspender la exposición al asbesto. El médico puede prescribir medicamentos en aerosol para disolver los fluidos. Es posible que las personas con esta afección necesiten recibir oxígeno por medio de una máscara o por medio de una cánula plástica que se inserta en las fosas nasales. Asimismo, ciertos pacientes pueden necesitar un trasplante de pulmón.

Asbestosis. Presencia de cuerpos de asbesto rodeado de un acúmulo de macrófagos. Presencia de pigmento antracótico. H y E. 100x.


lunes, 12 de agosto de 2013

NEUMOPATÍAS OBSTRUCTIVAS

Los principales trastornos obstructivos difusos son el enfisema, la bronquitis crónica, las bronquiectasias y el asma. En pacientes con estas enfermedades, la capacidad pulmonar total y la capacidad vital forzada son normales o están aumentadas, y el dato fundamental es una disminución de la velocidad del flujo espiratorio, que habitualmente se mide por el volumen espiratorio forzado en el primer segundo. La obstrucción espiratoria puede deberse a una estenosis anatómica de las vías aéreas, que se observa clásicamente
en el asma, o a la pérdida del retroceso elástico, característica del enfisema. El enfisema y la bronquitis crónica con frecuencia se agrupan en clínica bajo la denominación enfermedad pulmonar obstructiva crónica (EPOC), ya que muchos pacientes presentan datos coincidentes en cuanto a los daños a nivel acinar (enfisema) y bronquial (bronquitis), casi seguro por que ambos comparten un desencadenante extrinseco: el humo de los cigarrillos. La EPOC es una de las principales causas de muerte en todo el mundo.La obstrucción al flujo aéreo principalmente irreversible de la EPOC la distingue del asma, que se caracteriza fundamentalmente por obstrucción reversible al flujo aéreo.


Enfisema:

Es un trastorno del pulmón que se expresa con un aumento irreversible de tamaño de los espacios aéreos de situación distal al bronquiolo terminal, unido a la destrucción de sus paredes sin una fibrosis patente.
Tipos de enfisema: se clasifica según su distribución anatómica dentro del lobulillo.
  • Enfisema centroacinar (centrolobulillar): en este tipo de enfisema se afectan las partes centrales o proximales de los acinos, integradas por alvéolos respiratorios, mientras que los alvéolos distales están conservados. Representan mas del 95% de los casos.
  • Enfisema panacinar (panlobulillar): la dilatación de los acinos es uniforme desde la altura del bronquiolo respiratorio hasta los alvéolos ciegos terminales.
  • Enfisema acinar distal (paraseptal): la porción proximal del acino es normal y la alteración prevalece en la parte distal.
  • Aumento de tamaño de los espacios aéreos con fibrosis ( enfisema irregular): el daño del acino es irregular, casi siempre esta vinculado a alguna deformidad cicatricial.


Patogenia: La hipótesis actual propone que el enfisema se origina como consecuencia de dos desequilibrios críticos: el desequilibrio proteasas-antiproteasas y el desequilibrio oxidantes-antioxidantes.
La hipótesis del desequilibrio proteasas-antiproteasas se basa en la observación de que los pacientes con deficiencia genética de la antiproteasa -α1antitripsina tienen un marcado aumento de la tendencia a presentar enfisema pulmonar, que empeora por el tabaquismo. Aproximadamente el 1 % de todos los pacientes con enfisema tiene este defecto. La α1antitripsina, presente normalmente en el suero, los líquidos tisulares y los macrófagos, es un importante inhibidor de las proteasas (particularmente de la elastasa) secretadas por los neurrófilos durante la inflamación.
Se ha propuesto la siguiente secuencia:
  1. Los neutrofilos ( el principal origen de las proteasas celulares) son secuestrados normalmente en los capilares periféricos, incluyendo los del pulmón, y algunos acceden a los espacios alveolares.
  2. cualquier estimulo que aumente el numero de leucocitos (neutrofilos y macrofagos) en el pulmón o la liberación de sus granulos que contienen proteasas aumenta la actividad proteolitica.
  3. con concentraciones bajas de α1 antitripsina serica, la destrucción del tejido elástico no encuentra obstaculo y se produce enfisema.
Así, se considera que el enfisema se debe al efecto destructor de una elevada actividad de las proteasas en pacientes con una baja actividad de las antiproteasas.
Normalmente el pulmón contiene un complemento saludable de antioxidantes(superóxido dismutasa, glutatión) que mantienen la lesión oxidativa en un mínimo. El humo de tabaco contiene abundantes especies reactivas del oxígeno (radicales libres), que producen depleción de estos mecanismos antioxidantes, provocando de esta forma la lesión tisular. Los neutrófilos activados también aumentan la cantidad de especies reactivas del oxígeno del alveolo. Una consecuencia secundaria de la lesión oxidativa es la inactivación de las antiproteasas nativas, lo que da lugar a una deficiencia "funcional" de la alfa1-antitripsina incluso en pacientes sin deficiencia enzimática.
Evolucion clinica: La disnea es habitualmente el primer síntoma; comienza insidiosamente pero es progresiva de forma continua. En pacientes con bronquitis crónica o bronquitis asmática crónica subyacente la tos y las sibilancias pueden ser los síntomas iniciales. La pérdida de peso es frecuente y puede ser tan intensa como para sugerir un tumor maligno oculto.La manifestación clásica en pacientes que no tienen componente "bronquitico" es la de un paciente con tórax en barril y disneico, con una espiración claramente prolongada, que se sienta en una posición inclinada hacia delante, intentando expulsar el aire de los pulmones con cada esfuerzo respiratorio.En estos pacientes la dilatación de los espacios aéreos es grave y la capacidad de difusión, baja. La disnea y la hiperventilación son llamativas, por lo que hasta fases muy tardías de la enfermedad el intercambio gaseoso es adecuado y los valores de los gases en sangre arterial son relativamente normales.
En el otro extremo están los pacientes con enfisema que también tienen una bronquitis crónica pronunciada y antecedentes de infecciones recurrentes con esputo purulento. Habitualmente,
tienen una disnea y un impulso respiratorio menos llamativos, por lo que retienen dióxido de carbono, se hacen hipóxicos y con frecuencia están cianóticos. Por motivos que no están totalmente claros, tienden a ser obesos.


Bronquitis crónica:

La bronquitis crónica es frecuente en fumadores de cigarrillos y en habitantes de ciudades con contaminación atmosférica; algunos estudios de varones de 40 a 65 años indican que entre
el 20 y el 25% tiene la enfermedad. El diagnóstico de bronquitis crónica se realiza por criterios clínicos: se define como una tos productiva persistente durante al menos 3 meses consecutivos en al menos 2 años consecutivos. Puede aparecer en varias formas:
  • La mayoría de los pacientes tiene bronquitis crónica simple: la tos productiva expulsa esputo mucoide, pero no hay obstrucción al flujo aéreo.
  • Algunos pacientes con bronquitis crónica pueden mostrar unas vías aéreas hiperreactivas con broncoespasmo intermitente y sibilancias, situación que se denomina bronquitis asmática crónica.
  • Una subpoblación de pacientes bronquíticos, especialmente fumadores intensos, presenta obstrucción crónica al flujo aéreo, habitualmente con datos de enfisema asociado, y se dice que estos pacientes tienen bronquitis crónica obstructiva.
Patogenia: La característica distintiva de la bronquitis crónica es la hipersecreción de moco, que comienza en las vías aéreas grandes. Aunque la causa única más importante es el
humo de tabaco, pueden contribuir Otros contaminantes aéreos, como el dióxido de azufre y el dióxido de nitrógeno. Estos irritantes ambientales inducen hipertrofia de las glándulas
mucosas de la tráquea y los bronquios principales y producen un marcado aumento de las células caliciformes secretoras de mucinas del epitelio superficial de los bronquios de
menor tamaño y los bronquiolos. Además, estos irritantes producen inflamación con infiltración por linfocitos T CD8+, macrófagos y neutrófilos. Al contrario que en el asma, en la bronquitis crónica no hay eosinófilos, salvo que el paciente tenga bronquitis asmática.
Evolución clínica: En pacientes con bronquitis crónica, la tos prominente con producción de esputo puede persistir indefinidamente sin disfunción ventilatoria. Algunos pacientes presentan una EPOC significativa con obstrucción al flujo aéreo. Esto se acompaña de hipercapnia, hipoxemia y, en casos graves, cianosis ("abotargados azules").


Asma:

El asma es un trastorno inflamatorio crónico de las vías aéreas que produce episodios recurrentes de sibilancias, disnea, opresión en el pecho y tos, particularmente por la noche y/o a primera hora de la mañana. Este cuadro clínico está producido por reacciones repetidas de hipersensibilidad inmediata y de fase tardía en el pulmón que dan lugar a la tríada de obstrucción intermitente y reversible de las vías aéreas, inflamación bronquial crónica con eosinofilos, e hipertrofia e hiperreactividad de las células musculares lisas bronquiales.
Se considera que aproximadamente el 70% de los casos son "extrínsecos" o "atópicos" y se deben a respuestas inmunitarias contra antígenos ambientales mediadas por IgE y linfociros T H2. En el 30% restante de los pacientes se considera que el asma es "intrínseca" o "no atópica" y está desencadenada por estímulos no inmunitarios, como ácido acetilsalicílico, infecciones pulmonares (especialmente producidas por virus), frío, tensión psicológica, ejercicio e irritantes inhalados. Aunque esta distinción es útil desde el punto de vista de la fisiopatología, en la práctica clínica no siempre es posible clasificar el asma.
Patogenia: Los principales factores etiológicos del asma son la predisposición genética a la hipersensibilidad de tipo I ("atopia"), la inflamación aguda y crónica de las vías aéreas y la hiperreacrividad bronquial a diversos estímulos. En la inflamación participan muchos tipos celulares y numerosos mediadores inflamatorios, aunque la participación de los linfocitos T cooperadores de tipo 2 (Th2) puede ser crítica en la patogenia del asma. La forma "atópica" clásica del asma se asocia a una reacción excesiva de los linfocitos T H2 contra los antígenos ambientales.Las citocinas que producen los linfocitos T H2 explican la mayoría de las características del asma: la IL-4 estimula la producción de IgE, la IL-5 activa los eosinófilos y la IL-13 estimula la producción de moco. Esras tres citocinas son producidas por los linfocitos T H2. Además, las células epiteliales se activan para producir quimiocinas que favorecen el reclutamiento de más linfocitos T H2 y eosinófilos, así como otros leucocitos, amplificando de esta manera la reacción inflamatoria. Además de las respuestas inflamatorias mediadas por los linfocitos de tipo T H2, el asma se caracteriza por cambios estructurales en la pared bronquial, denominados "remodelado de las vías aéreas". Estos cambios incluyen hipertrofia del músculo liso bronquial y depósito de colágeno subepitelial.
Evolución clínica: Una crisis de asma se caracteriza por disnea intensa con sibilancias; la dificultad principal radica en la espiración. La víctima intenta conseguir que entre el aire en los pulmones y después no lo puede expulsar, por lo que hay una hiperinsuflación progresiva de los pulmones con aire atrapado distal a los bronquios, que están constreñidos y llenos de moco y residuos. Habitualmente, las crisis duran de una hasta varias horas y ceden espontáneamente o con tratamiento, en general con broncodilatadores y corticoesteroides.


Obstruccion de la luz por exudado mucoide, metaplasia de celulas caliciformes, engrosamiento de la membrana basal epitelial y la inflamacion severa del bronquiolo.


Bronquiectasias:

 Las bronquiectasias son dilataciones permanentes de los bronquios y bronquiolos producidas por destrucción del músculo y del tejido de soporte elástico, debida o asociada a infecciones
necrosantes crónicas. No es una enfermedad primaria, sino secundaria a una infección u obstrucción persistente producida por diversas enfermedades. Una vez que aparecen, dan lugar a un complejo sintomático característico dominado por tos y expectoración de cantidades abundantes de esputo purulento.
El diagnóstico depende de la reacción de una historia correcta y de la demostración radiográfica de dilatación bronquial. Las enfermedades que predisponen con más frecuencia a bronquiectasias incluyen las siguientes:

  • Obstruccion bronquial: tumores, cuerpos extraños e impactacion de moco.
  • Enfermedades congenitas o hereditarias: Fibrosis quistica, estados de inmunodeficiencias, sindrome de kartagener.
  •  La neumonía necrosante, o supurativa, particularmente por gérmenes virulentos como Staphylococcus aureus O del género KJebsiella, puede predisponer a las bronquiectasias.
Patogenia: Dos procesos son cruciales y están entrelazados en la patogenia de las bronquiectasias: obstrucción e infección crónica persistente; cualquiera de estos dos procesos puede aparecer primero. Los mecanismos de eliminación normales están dificultados por la obstrucción, por lo que pronto se produce la infección secundaria; a la inversa, la infección crónica con el tiempo produce lesión de las paredes bronquiales, lo que causa debilitamiento y dilatación.
Evolución clínica: Las manifestaciones clínicas incluyen tos intensa y persistente con expectoración de esputo mucopurulento o a veces fétido. El esputo puede contener estrías de sangre, y puede producirse hemoptisis franca . Los síntomas con frecuencia son esporádicos y están precipitados por infecciones de las vías respirarorias superiores O por la introducción de nuevos gérmenes patógenos. Pueden aparecer acropaquias en los dedos de las manos. En las bronquiectasias graves y generalizadas aparecen defectos ventilarorios obstructivos significativos, con hipoxemia, hipercapnia, hipertensión pulmonar y (raras veces) cor pulmonale.


lunes, 29 de julio de 2013

MIOCARDIOPATÍAS

El termino miocardiopatía (literalmente enfermedad del musculo cardíaco) se emplea para describir la enfermedad cardíaca resultante de una alteración en el miocardio. Los procesos que afectan al miocardio suelen producir anomalías en el grosor de la pared cardíaca y en el tamaño de las cavidades, así como una disfunción mecánica y/o eléctrica, y van acompañados de una apreciable morbilidad y mortalidad.
Las miocardiopatías se pueden dividir según diversos criterios.La clasificación de 2006 de la American Hearr Association las divide en dos grupos principales: 1) primarias, que incluyen aquellas entidades en las que la enfermedad está limitada exclusiva o predominantemente al músculo cardíaco, y 2) secundarias, en las que el corazón está afectado como parte de un trastorno multiorgánico generalizado. En cada uno de estos dos grupos algunas enfermedades son genéticas, otras, adquiridas y muchas, idiopáticas. Una clasificación más clínica y funcional divide las miocardiopatías en tres grupos:
• Miocardiopatía dilatada.
    - Miocardiopatia ventricular derecha arritmogenica.
• Miocardiopatía hipertrófica.
• Miocardiopatía restrictiva.


Miocardiopatía Dilatada:


La miocardiopatía dilatada (MCD) se caracteriza por dilatación cardíaca progresiva con disfunción contráctil (sistólica), habitualmente con hipertrofia asociada. A veces se denomina miocardiopatía congestiva y corresponde al 90% de los casos.Aproximadamente el 25-35% de los casos de MCD tiene una base familiar (genética). Otros se deben a diversas agresiones miocárdicas adquiridas, como exposición a tóxicos (p. ej., alcoholismo crónico), miocarditis y cambios asociados a la gestación. En algunos pacientes se desconoce la causa de la MCD. Estos casos se denominan correctamente "miocardiopatía dilatada idiopática". Es muy probable que muchos casos de esta categoría sean de origen genético. Independientemente de la causa, todos comparten un cuadro clinicopatológico similar.
Morfologia: El corazón suele estar agrandado, pesa mas (el doble o triple de lo normal) y tiene una consistencia blanda, debido a la dilatación de todas las cavidades. Los miocitos estan hipertrofiados con núcleos de mayor tamaño.
Patogenia: Aunque muchas personas con MCD tienen una forma familiar (genética), también se pueden asociar a diversas agresiones adquiridas del miocardio o a la interacción entre la genética y el medio que en definitiva produce un patrón anatomoclinico semejante. Entre ellas figuran las siguientes:

  • Miocarditis ( un trastorno inflamatorio que precede a la aparición de la miocardiopatia, al menos en algunos casos, y a veces esta ocasionada por infecciones víricas).
  • Toxicidad ( incluye los efectos secundarios de los antineoplasicos y el alcoholismo crónico).
  • Parto.

En el 20-50% de los casos, la MCD es familiar y esta originada por alteraciones genéticas hereditarias. Se afectan los genes que codifican proteínas del citoesqueleto expresadas por los miocitos.
Caracteristicas clinicas: Generalmente afecta a personas entre 20 y 50 años. Aparacen signos y sintomas como disnea, facilidad para cansarse y escasa capacidad para hacer ejercisio, dolor o opresion en el pecho, tos, pulso irregular o acelerado, inapetencia.
Caracteristicas histopatologicas:

Miocardiopatía dilatada. Los núcleos de las células musculares cardíacas son irregulares, unos con contornos lobulados, otros picnoticos. Hematoxilina-eosina


La degeneracion del miocito se manifiesta principalmente por la vacuolización del citoplasma. Tricrómico de Masson.


 La fibrosis, otro de los indices de la miocardiopatia dilatada, muestra un patrón intersticial y perivascular. Tricrómico de Masson.


Miocardiopatía ventricular derecha arritmogénica:


La miocardiopatía arritmogénica del ventrículo derecho (MAVD) es una enfermedad del músculo cardiaco de origen genético, caracterizada por una peculiar afectación clínica que conlleva una inestabilidad eléctrica que puede desencadenar arritmias ventriculares y muerte súbita. Su presentación clínica abarca un espectro que va desde la muerte súbita en jóvenes, hasta las manifestaciones típicas de insuficiencia cardiaca, ya sea de ventrículo derecho, de izquierdo, o de ambos.

Miocardiopatía Hipertrofica:


La miocardiopatía hipertrófica (MCH) (también conocida como estenosis subaórtica hipertrófica idiopática) se caracteriza por hipertrofia miocárdica, llenado diastólico anormal y (en un tercio de los casos) obstrucción al flujo de salida ventricular. Como se describe más adelante, en algunos casos la obstrucción es dinámica y está producida por el velo anterior de la válvula mitral. El corazón tiene paredes gruesas, es pesado y con una contracción excesiva, en un sorprendente contraste con el corazón flácido y poco contráctil de la MCD. En la MCH, habitualmente se conserva la función sistólica, pero el miocardio no se relaja y, por tanto, muestra disfunción diastólica primaria.
Morfologia: Hipertrofia del miocardio, sin dilatación ventricular. Presenta desorganizacion de los haces de miositos y fibrosis intersticial.
Patogenia: Esta originada por mutaciones en cualquiera de los diversos genes que codifican las proteinas del sarcomero.
Caracteristicas clinicas: se caracteriza por una hipertrofia masiva de ventrículo izquierdo, que paradójicamente proporciona un volumen sistólico marcadamente reducido. Este efecto fisiopatológico es una consecuencia directa del trastorno del llenado diastólico y del menor tamaño global de la cavidad. Además, aproximadamente el 25% de los pacientes tiene obstrucción dinámica al flujo de salida del ventrículo izquierdo por el velo anterior de la válvula mitral. La reducción del gasto cardíaco y un aumento secundario de la presión venosa pulmonar producen disnea al esfuerzo, y hay un soplo sistólico de eyección áspero.
Los sintomas mas comunes abarcan: dolor toracico, vertigo, desmayo, fatiga, mareos, disnea.
Caracteristicas histopatologicas:
El aspecto histológico muestra desorganización, hipertrofia extrema y ramificaciones peculiares de los miocitos, así como la fibrosis intersticial característica.


Miocardiopatía Restrictiva:


La miocardiopatía restrictiva se caracteriza por una disminucion primaria de la distensibilidad ventricular, que da lugar a un deterioro del llenado ventricular durante la diástole (en términos sencillos, la pared es "más rígida"). La función contráctil (sistólica) del ventrículo izquierdo habitualmente no está afectada. Así,el estado funcional se puede confundir con el de la pericarditis constrictiva y el de la miocardiopatía hipertrófica. La miocardiopatía restrictiva puede ser idiopática o asociarse a enfermedades sistémicas que también afectan al miocardio, como fibrosis por radiación, amiloidosis, hemocromatosis, sarcoidosis y las producidas por los errores innatos del metabolismo. Los factores genéticos están definidos con menos claridad en la miocardioparía restrictiva .
Morfologia: Los ventriculos tienen un tamaño normal o estan un poco aumentado, sus cavidades no estan dilatadas y el miocardio mantiene una consistencia firme y no es distensible. A menudo se observa una dilatación biauricular. a nivel microscópico, puede no haber mas que una fibrosis intersticial focal o difusa, de dimensiones minimas o amplias.
Caracteristicas histopatologicas:

Biopsia de ventrículo derecho de una miocardiopatía restrictiva, intensa fibrosis con areas de colagenizacion infiltrado linfocitario leve y vasos neoformados. Tricrómico de Masson.


Fragmento de la imagen anterior en el que se observan células musculares cardiacas en la zona mas externa rodeadas por tractos de tejido fibroso. Tricrómico de Masson.


Presentaciones de power point:
http://www.slideshare.net/rosaherrera/miocardiopatias
http://www.slideserve.com/audi/miocardiopatias