lunes, 30 de septiembre de 2013

ESTOMAGO

Las afecciones gástricas frecuentemente producen enfermedad clínica, desde gastritis crónica leve hasta algo que no es leve, como el carcinoma gástrico. La infección gastroinrestinal más frecuente es la producida por Helicobacter pylori.

Gastritis:

La gastritis se define simplemente como inflamación de la mucosa gástrica.
Gastritis cronica:
La gastritis crónica se define como la presencia de cambios inflamatorios crónicos en la mucosa, que finalmente dan lugar a atrofia de la mucosa y metaplasia epitelial. La asociación etiológica más importante es la infección crónica por el bacilo Helicobacter pylori. la gastritis se desarrolla como resultado de la influencia combinada de enzimas y toxinas bacterianas y liberación de agentes químicos nocivos por los neutrófilos reclutados. Tras la exposición inicial a H. pylori, la gastritis se desarrolla según dos patrones: 1) un tipo antral, con alta producción de acido y mayor riesgo de desarrollo de úlcera duodenal, y 2) una pangastritis con atrofia multifocal de la mucosa con secreción escasa de ácido y riesgo aumentado de adenocarcinoma.
La gastritis autoinmunitaria, que no representa más del 10 %, de casos de gastritis crónica, es el resultado de la producción de autoanticuerpos frente a las células parietales de las glándulas gástricas, en especial frente a la enzima H+, K+-ATPasa productora de ácido. La lesión autoinmunitaria da lugar a la destrucción de las glándulas y atrofia de la mucosa, con pérdida concomitante de ácido y de la producción de factor intrínseco. La deficiencia resultante de factor intrínseco da lugar a anemia perniciosa.


Gastritis aguda:
La gastritis aguda es un proceso inflamatorio agudo de la mucosa, habitualmente de naturaleza transitoria. La inflamación puede acompañarse de hemorragia en la mucosa y, en circunstancias más graves, de escamación del epitelio submucoso superficial (erosión) . Esta forma erosiva grave de la enfermedad es una causa importante de hemorragia gastrointestinal aguda.
La patogenia se conoce poco, en parte porque no están completamente claros los mecanismos normales de protección de la mucosa gástrica. La gastritis aguda se asocia frecuentemente con:
  • Uso intenso de medicamentos antiinflamatorios no esteroideos (AINE), especialmente ácido acetil salicílico.
  • Consumo excesivo de alcohol.
  • Tabaquismo intenso.
  • Tratamiento con fármacos quimioterápicos para el cáncer.
  • Uremia.
  • Infecciones sistémicas (p.ej., salmonelosis).
  • Estrés grave (p.ej , traumatismo, quemaduras, cirugía).
  • Isquemia y shock.
  • Traumatismo mecánico (p.ej., intubación nasogástrica).
  • Reflujo de líquido biliar tras gastrectomía distal.


Ulcera peptica:

Las úlceras pépticas son lesiones crónicas, frecuentemente solitarias, que ocurren en cualquier porción del tracto gastrointestinal expuesta a la acción agresiva de los jugos pépticas ácidos. Al menos el 98% de las úlceras pépticas están en la primera porción del duodeno o en el estómago, en una proporción aproximada de 4:1.
Para el desarrollo de úlceras pépticas son claves dos condiciones: 1) infección por H. pylori. que tiene una fuerte relación causal con el desarrollo de úlcera péptica, y 2) exposición de la mucosa al ácido gástrico y a la pepsina.


Tumores gástricos:

Al igual que en el resto del tracto gastrointestinal, los tumores derivados de la mucosa predominan sobre los tumores mesenquimales. Los de la mucosa se clasifican en pólipos y carcinoma.

Polipos gastricos:
El término pólipo se aplica a cualquier nódulo o masa que se proyecta por encima del nivel de la mucosa adyacente. En ocasiones, un lipoma o un leiomioma que surgen de la pared del estómago pueden sobresalir por debajo de la mucosa produciendo una lesión aparentemente polipoide. Sin embargo, el uso del término pólipo en el tracto gastrointestinal generalmente está restringido a lesiones en masa que surgen de la mucosa.
Los pólipos gástricos son poco frecuentes y se encuentran en, aproximadamente, el 0,4% de las autopsias de adultos, en comparación con los pólipos del colon, que se hallan en el 25 al 50% de las personas de edad avanzada.

Carcinoma gastrico:
Entre los tumores malignos que ocurren en el estómago, el carcinoma es, con mucho, el más importante y el más frecuente (del 90 al 95%). Los siguientes en frecuencia son los linfomas (4%), carcinoides (3%) y tumores de la estroma (2%).
Los cánceres gástricos muestran dos tipos morfológicos, denominados intestinal y difuso. Se piensa que el tipo intestinal deriva de las células de la mucosa gástrica que han sufrido una metaplasia intestinal en el contexto de gastritis crónica. Este patrón de cáncer tiende a estar mejor diferenciado y es el tipo más frecuente en poblaciones de alto riesgo. Parece que la variante difusa surge de novo a partir de las células nativas de la mucosa gástrica, no se asocia con gastritis crónica y tiende a ser poco diferenciado.
La localización de los carcinomas gástricos dentro del estómago es la siguiente: píloro y antro, del 50 al 60%; cardias, 25%; y el resto, en el cuerpo y el fundus. La curvatura menor está implicada en, aproximadamente, el 40% y la curvatura mayor, en el 12%. El carcinoma gástrico precoz se define como una lesión confiinada a la mucosa y submucosa, independientemente de la presencia o ausencia de metástasis en los ganglios linfáticos perigástricos. El carcinoma gástrico avanzado es una neoplasia que se ha extendido más allá de la submucosa, hasta la pared muscular, y quizá se ha diseminado más ampliamente. La displasia de la mucosa gástrica es la presunta lesión precursora de un cáncer gástrico precoz, que después progresa a lesiones "avanzadas".
Los tres patrones macroscópicos de crecimiento del carcinoma gástrico, que pueden ser evidentes tanto en el estadio precoz como en el avanzado, son: 1) exofítico, con protrusión de la masa tumoral en la luz; 2) plano o deprimido, en el cual no hay una masa tumoral obvia dentro de la mucosa, y 3) excavado, en el cual está presente una depresión o un cráter erosivo profundo en la pared del estómago.


ESÓFAGO

Las lesiones del esófago abarcan desde esofagitis leves a cánceres letales, aunque muestren un abanico similar de síntomas notablemente limitados. Todas producen disfagia (dificultad al tragar), que se atribuye a una función motora alterada del esófago o a estrechamiento u obstrucción de la luz. La pirosis (dolor quemante retroesternal) habitualmente significa regurgitación del contenido gástrico al esófago inferior. Menos habituales son la hematemesis (vómito de sangre) y la melena (sangre en las heces ), que son evidencia de inflamación intensa, ulceración o laceración de la mucosa esofágica. Una hematemesis masiva puede significar la rotura de varices esofágicas, con riesgo viral.


Esofagitis:

La lesión de la mucosa esofágica con inflamación subsiguiente es una afección común en todo el mundo. La inflamación puede tener muchos orígenes: intubación gástrica prolongada, uremia, ingestión de sustancias corrosivas o irritantes, y radioterapia o quimioterapia, entre otras. En los países occidentales se atribuye predominantemente al reflujo de contenido gástrico (esofagitis por reflujo). Se supone que hay muchos factores contribuyentes:
  • Disminución de la eficacia de los mecanismos esofágicos antirreflujo. Algunas de las causas contribuyentes pueden ser los depresores del sistema nervioso central, la exposición al alcohol o al tabaco, pero con frecuencia no se identifica una causa obvia.
  • Eliminación esofágica inadecuada ó lenta del material refluido.
  • Presencia de una hernia de hiato deslizante.
  • Aumento del volumen gástrico, lo que contribuye al volumen del material refluido.
  • Alteración de la capacidad reparadora de la mucosa esofágica por exposición prolongada a jugos gástricos.
      Las esofagitis leves pueden aparecer microscópicamente como una simple hiperemia, sin que haya prácticamente ninguna anomalía histológica. Por el contrario, la mucosa en la esofagitis grave muestra erosiones epiteliales confluentes o ulceración total en la submucosa. Tres rasgos histológicos son característicos de la esofagitis por reflujo no complicada, aunque pueden estar presentes solamente uno o dos: 1) eosinófilos, con o sin neutrófilos, en la capa epitelial; 2) hiperplasia de la zona basal, y 3) elongación de las papilas de la lámina propia. Los neutrófilos intraepiteliales son marcadores de lesión mas grave.


      Esófago de Barrett:

      El esófago de Barrett se define como la sustitucion de la mucosa escamosa estratificada esofágica normal distal por epitelio columnar metaplásico que contiene células caliciformes. Es una complicación del reflujo gastroesofágico de larga duración, que ocurre en hasta el 5 al 15% de las personas con reflujo sintomático persistente. Sin embargo, se ha detectado esófago de Barrett en aproximadamenre la misma proporción en poblaciones asintomáticas. El esófago de Barrett afecta más a los hombres que a las mujeres (proporción 4:1) y es mucho más frecuente en blancos que en otras razas. Se piensa que un reflujo gastroesofágico prolongado y recurrente produce inflamación y, finalmente, ulceración del revestimiento epitelial escamoso. La curación ocurre por crecimiento in situ de las células progenitoras y reepitelización. En el ambiente de un pH anormalmente bajo en el esófago distal producido por reflujo ácido, las células se diferencian a epitelio columnar. Se piensa que el epitelio columnar metaplásico es más resistente a las lesiones debidas a los contenidos del reflujo gástrico. Sin embargo, el epitelio metaplásico no es un epitelio intestinal típico, ya que no se observan enterocitos de absorción.
      Como complicación del esófago de Barrett pueden desarrollarse úlceras y estenosis. Sin embargo, la principal significación clínica del esófago de Barrett es el riesgo de desarrollar adenocarcinoma.
      El esófago de Barrett tiene la apariencia de una mucosa aterciopelada de color salmón-rosado, entre la mucosa esofágica escamosa lisa rosa pálido y la mucosa gástrica más lustrosa. de color marrón claro. Puede presentarse como "lengüeta" que se extiende hacia arriba desde la unión gastroesofágica, como una banda circunferencial irregular que desplaza hacia arriba la unión escamocolumnar o como placas aisladas (islotes) en el esófago distal. La longitud de los cambios no es tan importante como la presencia de mucosa metaplásica que contiene células caliciformes. Al microscopio. el epitelio estratificado esofágico está reemplazado por un epitelio columnar metaplásico. 


      Carcinoma esofágico:

      Los tumores benignos pueden derivar en el esófago tanto de la mucosa escamosa como del mesénquima subyacente. Sin embargo, están sobrepasados por el cáncer de esófago, del cual existen dos tipos: carcinomas escamosos y adenocarcinomas.

      Carcinoma escamoso:
      Un factor conrribuyente importante es el paso retardado de alimento por el esófago, que prolonga la exposición de la mucosa a carcinógenos potenciales, como los contenidos en el tabaco y las bebidas Alcohólicas.
      La morfología de los carcinomas escamosos viene precedida habitualmente por un pródromo prolongado de displasia epitelial de la mucosa, seguido de carcinoma in situ y, por último, por la aparición de cáncer invasor, Las lesiones obvias precoces aparecen como pequeñas placas engrosadas de color blanco grisáceo o elevaciones de la mucosa. En meses a años, estas lesiones se hacen tumorales, adoptando una de las tres formas siguientes; 1) masas exofíticas polipoideas que sobresalen en la luz; 2) ulceraciones cancerosas necrosantes que se extienden profundamente y a veces erosionan el árbol respiratorio, la aorta u otros sitios y 3) neoplasias Infiltrativas difusas que causan engrosamiento y rigidez de la pared y estrechamiento de la luz. Sea cual sea el modelo, aproximadamente el 20% se da en el esófago cervical y torácico alto, el 50% en el tercio medio y el 30% en el tercio inferior.


      invasion de la submucosa por el carcinoma.

      Adenocarcinoma:
      El único precursor reconocido del adenocarcinoma esofágico es el esófago de Barrett. El desarrollo de adenocarcinomas a partir del esófago de Barrett es un proceso de múltiples etapas que se desarrolla a lo largo de muchos años. El grado de displasia es el predictor más fuerte de la progresión a cáncer, los individuos con displasia de grado bajo tienen tasas muy bajas de progresión a adenocarcinomas pero la progresión a cáncer puede ser del 10% O más, por año, en individuos con displasia de grado elevado.
      En el tejido del esófago de Barrett existe un aumento de la proliferación celular, y se hacen aparentes anomalías cromosómicas en la displasia de grado alto. Se acumulan progresivamente mutaciones en el gen p53 y se encuentra habitualmente aneuploidía. En los carcinomas están presentes otras anomalías genéticas, como alteraciones en HER-2/NEU y B-catenina, pero no existen marcadores específicos que identifiquen con precisión la transición de displasia de alto grado a cáncer.
      A diferencia de los carcinomas de células escamosas, habitualmente se dan en el tercio distal del esófago y pueden invadir el cardias gástrico subyacente. Al inicio, aparecen como placas planas o elevadas sobre una mucosa por otra parte intacta. Pueden evolucionar a masas nodulares grandes o mostrar características ulcerativas o infiltrativas difusas profundas. Al microscopio, la mayoría de los tumores son glandulares y productores de mucina, y muestran características de tipo intestinal, en consonancia con la morfología de la mucosa metaplásica preexistente.

      El carcinoma esofágico es de comienzo insidioso y produce disfagia y obstrucción gradual y tardía. Aparece pérdida de peso, anorexia, astenia y debilidad, seguidas de dolor, habitualmente relacionado con la deglución. Habitualmente, el diagnóstico se establece mediante técnicas de imagen y biopsia endoscópica. Dado que estos cánceres invaden extensamente la rica red linfática esofágica y las estructuras adyacentes relativamente pronto en su desarrollo, la extirpación quirúrgica rara vez es curativa. Se ejerce mucho énfasis en los procedimientos de vigilancia de individuos con manifestaciones persistentes de esofagitis crónica o de un esófago de Barrett conocido. El cáncer esofágico limitado a la mucosa o la submucosa es tratable quirúrgicamcnte.


      jueves, 26 de septiembre de 2013

      PATOLOGÍA DE LA MAMA

      Las lesiones de la mama femenina son mucho más frecuentes que las de la mama masculina que se ve, sorprendentemente, poco afectada. Estas lesiones suelen tomar la forma de nódulos o masas palpables, a veces dolorosos.


      Cambios fibroquisticos:

      Esta designación se aplica a una miscelánea de cambios de la mama femenina que van de los que son inocuos a patrones asociados con un mayor riesgo de carcinoma de mama. Algunas de esas alteraciones (fibrosis de la estroma y microquistes o macroquistes) producen bultos palpables.
      Las lesiones no proliferativas incluyen quistes y/o fibrosis sin hiperplasia de las células epiteliales, conocidas como cambio fibroquístico simple. Las lesiones proliferarivas incluyen una gama de hiperplasias de las células epiteliales ductales o ductulares, de inocuas a atípicas, y la adenosis esclerosante. Todas tienden a aparecer en el período reproductor de la vida, pero pueden persistir después de la menopausia.

      CAMBIOS NO PROLIFERATIVOS:
      Quistes y fibrosis: El cambio no proliferativo es el tipo de alteración más frecuente. Se caracteriza por un aumento de la estroma fibrosa con dilatación de los conductos y formación de quistes de vanos tamaños.
      Los quistes varían de tamaño entre menos de 1 y 5 cm de diámetro. Sin abrir, son de marrones a azulados (quistes de cúpula azul) y están llenos de un líquido seroso, turbio. Los productos de secreción de los quistes pueden calcificarse y aparecer en las mamografías como microcalcificaciones. Histológicamente, en los quistes más pequeños el epitelio es más cúbico o colurnnar y a veces multiestratificado en áreas focales.
      En quistes grandes puede estar aplanado o incluso completamente atrófico.
      La estroma que rodea todos los tipos de quistes suele ser tejido fibroso comprimido que ha perdido su aspecto mixomatoso, delicado, habitual. En esta y en todas las variedades de cambio fibroquístico es frecuente un infiltrado linfocítico de la estroma.

      CAMBIOS PROLIFERATIVOS:
      Hiperplasia epitelial: Los términos hiperplasia epitelial y cambio fibroquístico proliferativo abarcan una gama de lesiones proliferativas de los conductillos, los conductos terminales y, a veces, los lobulillos mamarios. Algunas de las hiperplasias epiteliales son leves y ordenadas, y tienen poco riesgo de evolucionar hacia carcinoma, pero en el otro extremo del espectro se encuentran las hiperplasias atípicas más floridas, que tienen un riesgo considerablemente mayor, en proporción con la intensidad y atipia de los cambios. Las hiperplasias epiteliales van acompañadas a menudo de Otras variantes histológicas de cambio fibroquístico.
      Microscópicamente hay un espectro casi infinito de alteraciones proliferativas. Los conductos, conductillos o lobulillos pueden estar llenos de células cuboides ordenadas, dentro de las cuales se pueden distinguir pequeños patrones glandulares (llamados fenestraciones). A veces el epitelio proliferativo se proyecta en múltiples excrecencias papilares pequeñas en la luz ductal (papilomatosis ductal).
      La hiperplasia epitelial no causa, por sí misma, una masa mamaria definida. En ocasiones produce microcalcificaciones en la mamografía, siendo motivo de preocupación sobre la presencia de un cáncer.


      Adenosis esclerosante: Esta variante es menos frecuente que los quistes y la hiperplasia, pero es importante porque sus características clínicas y morfológicas pueden ser aparentemente similares a las del carcinoma. Estas lesiones contienen fibrosis intralobulillar marcada y proliferación de los pequeños conductillos y ácinos.
      Microscópicamente, la adenosis esclerosante se caracteriza por la proliferación de células epiteliales de revestimiento y de células mioepiteliales de los conductos pequeños y de los conductillos, que producen masas de patrones glandulares pequeños dentro de una estroma fibrosa.Los conglomerados de glándulas o de conductillos proliferativos pueden estar prácticamente adosados, estando capas de células únicas o múltiples en contacto una con otra (adenosis). Esta proliferación de tejido fibroso puede comprimir por completo la luz de los ácinos y de los conductos. de manera que parezcan cordones de células sólidos.


      Tumores mamarios:

      Fibroadenoma:
      El fibroadenoma es, con diferencia, la neoplasia benigna más frecuente de la mama femenina. Se cree que un aumento absoluto o relativo de la actividad estrogénica influyeen su aparición y, de hecho, pueden aparecer lesiones similares con cambios fibroquísticos (cambios fibroadenomatoides ). Los fibrodenomas suelen aparecer en mujeres jóvenes, con una incidencia máxima en la tercera década de la vida.
      Histológicamente, hay una estroma fibroblástica laxa que contiene espacios del tipo de conductos, tapizados por epitelio, de varias formas y tamaños. Estos espacios de tipo conductos o glandulares están tapizados con una o múltiples capas de células regulares y que tienen una membrana basal intacta y bien definida. Aunque en algunas lesiones los espacios ductales son abiertos, redondeados u ovales, y bastante regulares (fibroadenoma pericanalicular), otros son comprimidos por una extensa proliferación de la estroma, de forma que, al corte, parecen hendiduras o estructuras irregulares de forma estrellada (fibroadenoma intracanalicular).
      Clínicamente, los fibroadenomas suelen presentarse como masas móviles , definidas, solitarias. Pueden aumentar de tamaño al final del ciclo menstrual y durante el embarazo. Después de la menopausia, pueden regresar y calcificarse. Los fibroadenomas no se malignizan casi nunca.


      Tumor filodes:
      Estos tumores son mucho menos frecuentes que los fibroadenomas y se cree que se originan en la estroma periductal y no en fibroadenomas preexistentes. Pueden ser pequeños (3-4 cm de diámetro), pero la mayoría crecen hasta alcanzar un tamaño grande, posiblemente masivo, que distiende la mama. Algunos se hacen lobulados y quísticos; se les ha llamado filodes (en griego «forma de hoja ») porque, macroscópicamente, al corte presentan grietas y hendiduras con forma de hoja.
      El cambio más ominoso es la aparición de un aumento de la celularidad de la estroma, con anaplasia y elevada actividad mitótica, acompañado de un rápido aumento de tamaño, habitualmente con invasión del tejido mamario adyacente por la estroma maligna. La mayoría de estos tumores permanecen localizados y se curan por escisión; las lesiones malignas pueden recurrir, pero también tienden a permanecer localizadas. Sólo las más malignas, alrededor del 15% de los casos, merastatizan a distancia.

      Papiloma intraductal:
      Es un crecimiento neoplásico papilar en un conducro. La mayoría de las lesiones son solitarias y se encuentran en los conductos o en los senos galactóforos principales. Se manifiestan clínicamente como resultado de: 1) la aparición de un exudado seroso o hemático por el pezón; 2) la aparición de un pequeño tumor subareolar de unos pocos milímetros de diámetro, o 3) raramente, retracción del pezón.
      Histológicamente, están compuestos de múltiples papilas, cada una con un eje de tejido conjuntivo cubierto por células epiteliales cúbicas o cilíndricas, frecuentemente con una doble capa, la capa epitelial externa por encima de una capa mioepitelial. En algunos casos, hay múltiples papilomas en varios conductos o papilomatosis intraductal. A veces estas lesiones se malignizan, mientras que el papiloma solitario casi siempre sigue siendo benigno.

      Carcinoma:
      El cáncer de mama es raro en mujeres menores de 30 años. Posteriormente, el riesgo aumenta de forma mantenida durante la vida, pero después de la menopausia la pendiente ascendente de la curva casi se aplana. Entre el 5 Y el 10% de los cánceres de mama están relacionados con mutaciones heredadas específicas. Casi la mitad de las mujeres con cáncer de mama hereditario tienen mutaciones en el gen BRCA1 (en el cromosoma 17q21.3) y un tercio más tienen mutaciones en BRCA2 (en el cromosoma 13q12-13).


      Como pasa con todos los cánceres, la causa del cáncer de mama sigue siendo desconocida. Sin embargo, tres grupos de influencias parecen ser importantes: 1) cambios genéticos; 2) influencias hormonales, y 3) variables ambientales.
      Los cánceres de mama se clasifican en los que no han penetrado la membrana basal limitante (no invasores) y los que lo han hecho (invasores). Las principales formas de carcinoma de mama se clasifican de la siguiente manera:
      A. No invasores:
      1. Carcinoma ductal in situ (CDIS; carcinoma intraductal)
      2. Carcinoma lobulillar in situ (CLIS)
      B. Invasores (infiltrantes):
      1. Carcinoma ductal invasivo ("no especificado de otra
      forma")
      2. Carcinoma lobulillar invasivo
      3. Carcinoma medular
      4. Carcinoma coloide (carcinoma mucinoso)
      5. Carcinoma tubular
      6. Otros tipos

      De éstos, el carcinoma ductal invasivo es, de lejos, el más frecuente. Como suele tener una estroma fibrosa abundante, también se llama carcinoma escirro.


      A


      B


      PATOLOGÍA DE LOS OVARIOS

      Los ovarios son afectados por los cambios fisiológicos del ciclo menstrual y los relacionados con la edad, así como por diversos tumores que se desarrollan a partir de los tejidos que los componen. En Estados Unidos, los carcinomas de ovario son responsables de más muertes que los cánceres de cuello y de cuerpo del útero juntos. Lo que los hace tan peligrosos no es tanto la frecuencia como su letalidad (debido a su crecimiento silente). Los quistes de ovario son cosa frecuente y, a grandes rasgos, pueden ser divididos en los que proceden del folículo ovárico y los que tienen un revestimiento epitelial.

      Quistes luteos y foliculares:

      Los quistes foliculares y lúteos son tan frecuentes como para casi constituir variantes fisiológicas. Estas lesiones inocuas tienen su origen en los folículos de Graaf íntegros o en aquellos que se han roto y se han sellado enseguida. Estos quistes son, a menudo, múltiples y se desarrollan inmediatamente por debajo del recubrimiento seroso del ovario. Habitualmente son pequeños (de 1 a 1,5 cm de diámetro) y están llenos de líquido seroso claro. En ocasiones alcanzan diámetros de 4 a 5 cm y pueden llegar a ser masas palpables y producir dolor pélvico. Cuando son pequeños, están revestidos por células de la granulosa o lúteas, pero a medida que se acumula el líquido se puede producir la atrofia de estas células. A veces estos quistes se rompen, y producen hemorragia intraperitoneal y síntomas abdominales agudos.

      Ovarios poliquísticos:

      En mujeres jóvenes (generalmente en chicas después de la menarquia) puede aparecer oligomenorrea, hirsutismo, infertilidad y, a veces, obesidad, secundariamente a la producción excesiva de estrógenos y andrógenos (especialmente de estos últimos) por múltiples folículos quísticos en los ovarios. Esta condición se llama ovarios poliquÍsticos o síndrome de Stein-Leventhal. Los ovarios suelen tener un tamaño el doble de lo normal, son gris blanquecinos con una corteza externa lisa y están tachonados con quistes subcorticales de 0,5 a 1,5 cm de diámetro. Microscópicamente, hay una túnica externa fibrótica engrosada que recubre innumerables quistes tapizados por células de la granulosa, con una teca interna luteinizada hipertrófica e hiperplásica . Hay una llamativa ausencia de cuerpos lúteos.

      Tumores de ovarios:

      Los tumores de ovario son entidades patológicas increíblemente diversas. Esta diversidad es atribuible a los tres tipos celulares de los que se compone el ovario normal: el epitelio de recubrimiento de superficie multipotencial (celómico), las células germinales totipotenciales y las células multipotenciales de los cordones sexuales/estroma. Cada uno de estos tipos celulares da lugar a una variedad de tumores.
      Las neoplasias que se originan en el epitelio superficial son responsables de la mayoría de los tumores ováricos primarios y, en sus formas malignas, del 90% de los cánceres de ovario. Los tumores de las células germinales y de células de los cordones sexuales/estroma son mucho menos frecuentes y, aunque representan del 20 al 30% de los rumores ováricos, son responsables, en conjunto, de menos del 10% de los tumores malignos del ovario.
      Se han identificado varios factores de riesgo de los cánceres epiteliales de ovario. Dos de los más importantes son la nuliparidad y los antecedentes familiares. Hay una mayor incidencia de carcinoma en solteras y en mujeres casadas con baja paridad. Es interesante que la toma prolongada de anticonceptivos reduce el riesgo de alguna manera. Aunque sólo del 5 al 10% de los cánceres son familiares, se está aprendiendo mucho de la patogenia molecular de estos cánceres identificando los genes causantes en estos casos. La mayoría de los cánceres de ovario hereditarios parecen ser debidos a mutaciones de los genes BRCA, BRCAl y BRCA2.


      Tumores del epitelio superficial y de la estroma:

      Estas neoplasias derivan del mesotelio celómico que recubre la superficie del ovario. Con las ovulaciones y la cicatrización repetidas, el epitelio superficial es arrastrado hacia la corteza del ovario, formando pequeños quistes epiteliales. Éstos pueden sufrir metaplasia y transformación neoplásica en los tumores epiteliales de los distintos tipos histológicos. Las lesiones benignas suelen ser quísticas (cistoadenomas) o pueden tener un componente acompañante de la estroma (cistoadenofibromas). Los tumores malignos también pueden ser quísticos (cistoadenocarcinomas) o sólidos (carcinomas) . Los tumores del epitelio superficial también tienen una categoría intermedia, límite (borderline), denominada actualmente tumores de bajo potencial maligno. Parecen ser cánceres de bajo grado con potencial invasor limitado. Por lo tanto, tienen un mejor pronóstico que los carcinomas ováricos totalmente malignos.

      Tumores serosos:
      Son los tumores ováricos más frecuentes, Las lesiones benignas suelen encontrarse entre los 30 y los 40 años, y las malignas se observan con mayor frecuencia entre los 45 y los 65 años. Alrededor del 60% son benignos; el 15%, de bajo potencial maligno y el 25%, malignos. Los tumores serosos borderline y malignos, en conjunto, son los tumores ováricos malignos más frecuentes y los responsables de alrededor del 60% de todos los cánceres ováricos.
      Microscópicamente, los tumores benignos se caracterizan por una sola capa de epitelio columnar alto que recubre el o los quistes. Las células son, en parte, ciliadas y, en parte, células secretoras redondeadas. Los cuerpos de psamoma (concreciones calcificadas laminadas de forma concéntrica) son frecuentes en las puntas de las papilas. Cuando se desarrolla un carcinoma manifiesto, hay anaplasia de las células de revestimiento, lo mismo que invasión de la estroma. Las formaciones papilares son complejas y con múltiples capas, con invasión del tejido fibroso axial por nidos o capas de células malignas completamente indiferenciadas. Entre estas formas, claramente benigna y evidentemente maligna, están los tumores de bajo
      potencial maligno, con atipia citológica leve y, habitualmente, poca o ninguna invasión de la estroma.
      El pronóstico de la persona con un cistoadenocarcinoma seroso claramente invasivo, después de cirugía, radioterapia y quimioterapia, es malo y depende, en gran parte, del estadio de la enfermedad en el momento del diagnóstico.

      Tumores mucinosos:
      Los tumores mucinosos son análogos a los tumores serosos en la mayoría de los aspectos, pero se diferencian esencialmente en que el epitelio consta de células secretoras de mucina similares a las de la mucosa endocervical. Estos tumores se dan en mujeres del mismo grupo de edad que el de los tumores serosos, pero es mucho menos probable que las lesiones mucinosas sean malignas, y representan el 10% de todos los cánceres ováricos, aproximadamente. Sólo el 10% de los tumores mucinosos son malignos (cistoadenocarcinomas), el 10% son de bajo potencial maligno y el 80%, benignos.
      Microscópicamente, los tumores mucinosos se clasifican por el tipo de células epiteliales productoras de mucina. Se identifican tres tipos, esencialmente. Los dos primeros, que no siempre se pueden diferenciar, incluyen tumores con epitelios de tipo endocervical e intestinal. Este último está presente casi siempre en tumores mucinosos de bajo potencial maligno y en carcinomas mucinosos. El tercer tipo es el cistoadenoma mülleriano mucinoso, que suele asociarse a un quiste endometriósico. Este tumor representa, probablemente, un tumor endometrial con diferenciación mucinosa.
      El pronóstico de los cistoadenocarcinomas es algo mejor que el del equivalenre seroso, pero el principal determinante del éxito del tratamiento es el estadio, más que el tipo histológico.

      Tumores endometrioides:
      Estos tumores pueden ser sólidos o quísticos, pero a veces son como una masa que sobresale de la pared de un quiste endometriósico lleno de un líquido de color achocolatado. Microscopicamente, se diferencian por la formación de glándulas tubulares, similares a las del endometrio, en el revestimiento de los espacios quísticos. Aunque existen formas benignas y limítrofes, los tumores endometrioides suelen ser malignos.
      Son bilaterales en casi el 30% de los casos, y del 15 al 30% de las mujeres que tienen estos tumores ováricos también tienen un carcinoma endometrial concomitante. De manera similar al cáncer de endometrio, los carcinomas endometrioides tienen mutaciones en el gen supresor PTEN.

      Tumor de Brenner:
      El tumor de Brenner es un tumor ovárico raro, sólido, habitualmente unilateral, que consta de una estroma abundante que contiene nidos de epitelio de tipo transicional que se parece al del tracto urinario. En ocasiones, los nidos son quísticos y están revestidos de células columnares secretoras de moco. Los tumores de Brenner suelen tener una cápsula lisa, son de color gris blanquecino al corte y su diámetro oscila entre unos pocos centímetros y 20 cm. Estos tumores pueden tener su origen en el epitelio superficial o en el urogenital atrapado en la cresta germinal. Raramente forman nódulos en la pared de un cistoadenoma mucinoso. Aunque la mayoría son benignos, se han descrito tumores malignos y limítrofes.

      TERATOMAS:
      Estas neoplasias que tienen su origen en las células germinales constituyen del 15 al 20% de los tumores ováricos. Suelen presentarse en las dos primeras décadas de la vida y cuanto más joven es la paciente, mayor es la probabilidad de malignidad. Sin embargo, más del 90% de estas neoplasias de células germinales son teratomas quísticos maduros. La variedad inmadura maligna es rara.
      Teratomas quisticos benignos ( maduros): Casi todas estas neoplasias están marcadas por la diferenciación de células germinales totipotenciales a tejidos maduros que represenran las tres capas germinales: ectodermo, endodermo y mesodermo. Generalmente, se forma un quiste tapizado por epidermis reconocible con apéndices cutáneos, de ahí la denominación quistes dermoides.
      Teratomas malignos inmaduros: Estas neoplasias aparecen en la juventud, siendo la media de edad de 18 años. Difieren llamativameme de los teratomas benignos maduros porque son, a menudo, voluminosos, predominanrememe sólidos o casi sólidos al corte y están puntuados aquí y allá por áreas de necrosis; en raras ocasiones, uno de los focos quísticos puede contener secreción sebácea, pelo y otras características similares a las observadas en los teratomas maduros. Microscópicamente, la característica diferencial es una variedad de zonas inmaduras o apenas reconocibles de diferenciación hacia cartílago, hueso, músculo, nervio y otras estructuras. Son particularmente de mal pronóstico los focos de diferenciación neuroepitelial, ya que la mayoría de estas lesiones son agresivas y metastatizan mucho. Los teratomas inmaduros se clasifican en grados y estadios en un esfuerzo por pronosticar su futuro. Los de grado 1, estadio 1 pueden curarse a menudo con tratamiento adecuado, mientras que el extremo opuesto del espectro tiene un pronóstico mucho más grave.


      martes, 24 de septiembre de 2013

      PATOLOGÍA DEL CUELLO UTERINO

      El cuello del útero debe servir como una barrera a la entrada de aire y de la microflora del tracto genital normal, aunque debe permitir la salida del flujo menstrual y ser capaz de dilatarse para permitir el parto. A menudo es una localización de enfermedad. Afortunadamente, la mayoría de las lesiones cervicales son inflamaciones relativamente banales (cervititis), pero también alberga uno de los cánceres más frecuentes en mujeres, el carcinoma escamoso.

      Cervicitis:

      Las inflamaciones del cuello del útero son sumamente frecuentes y se asocian con una secreción vaginal mucopurulenta o purulenta. El estudio citológico de esta secreción revela leucocitos y atipia inflamatoria de las células epiteliales descamadas, así como posibles microorganismos. Como los microorganismos están presentes de manera invariable en la vagina, con o sin cambios inflamatorios asociados al estudio citológico, es difícil diferenciar las cervicitis no infecciosas de las infecciosas. A menudo hay aerobios y anaerobios vaginales endógenos e incidentales, en su mayor parte, estreptococos, estafilococos, enterococos y Eseheriehia coli. Mucho más importantes son Chlamydia traehomatis (el mas frecuente), Ureaplasma urealyticum, T. vaginalis, el género Candida, Neisseria gonorrhoeae, herpes simple II (genital) y uno o más tipos de VPH. Muchos de estos microorganismos son transmitidos sexualmente, por lo que la cervicitis
      puede ser una enfermedad de transmisión sexual.

      Tumores del cuello del útero:

      El carcinoma de cuello del útero fue una vez la forma de cáncer más frecuente en mujeres en todo el mundo. Desde la introducción de la tinción de Papanicolaou (Pap) hace 50 años, la incidencia del cáncer de cuello del utero ha caído en picada. La tinción de Papanicolaou sigue siendo la prueba de detección del cáncer con más éxito de la historia.

      Neoplasia cervical intraepitelial:
      El estudio citológico puede detectar CIN mucho antes de que pueda observarse ninguna anomalía a simple vista. El seguimiento de esas mujeres ha revelado que los cambios epiteliales precancerosos (CIN) pueden preceder a la aparición de cáncer manifiesto muchos años o, en algunos casos, incluso décadas. Sin embargo, sólo una parte de los casos de CIN progresan a carcinoma invasor.Los cambios precancerosos denominados CIN pueden comenzar como CIN de bajo grado y progresar a CIN de alto grado, o pueden comenzar de entrada como CIN de alto grado, dependiendo de la localización de la infección por VPH en la zona de transformación, del tipo de VPH (de alto o bajo riesgo) y de otros factores contribuyentes del huésped. Basándose en la anatomía patológica, los cambios precancerosos se clasifican como:
      CIN I: displasia leve.
      CIN II: displasia moderada.
      CIN III: displasia grave y carcinoma in situ.
      Sin embargo, en extensiones citológicas, el actual sistema de Bethesda separa las lesiones precancerosas en sólo dos grupos: lesiones escamosas intraepiteliales (SIL) de bajo y alto grado. Las de bajo grado corresponden a CIN I o a condilomas planos y las de alto grado a CIN II o III. La progresión de bajo a alto grado es evitable. Aunque los estudios varían, con CIN I la probabilidad de regresión es del 50 al 60%; la de persistencia, del 30%, Y la de progresión a CIN III, del 20%. Con la progresión, sólo del 1 al 5% se vuelven invasores. Con CIN III, la probabilidad de regresión es de sólo 33% y la de progresión, del 60 al 74% (en varios estudios) . Es evidente que cuanto más alto es el grado de ClN, mayor es la probabilidad de progresión, pero se debe resaltar que, en muchos casos, incluso las lesiones de alto grado no progresan a cáncer.
      La edad de la mayor incidencia de CIN es alrededor de 30 años, mientras que la de carcinoma invasor es de unos 45 años.
      Factores de riesgo importantes para la aparición de CIN y de carcinoma invasor son:

      • Edad temprana de inicio de relaciones sexuales.
      • Múltiples parejas sexuales.
      • Pareja masculina con múltiples parejas sexuales previas.
      • Infección persistente por papilomavirus de "alto riesgo".


      Los cambios epiteliales cervicales incluidos en el término CIN empiezan con displasia leve, llamada CIN I o condiloma plano. Esa lesión se caracteriza por cambios coilocíticos, principalmente en las capas superficiales del epitelio La coilocitosis, se compone de hipercromasia y angulación nuclear con vacuolización perinuclear producida por el efecto citopático del VPH. En CIN II la displasia es más intensa, con retraso de la maduración de los queratinocitos en el tercio medio del epitelio. Se asocia a alguna variación del tamaño celular y nuclear, heterogeneidad de la cromatina nuclear y mitosis por encima de la capa basal que se extienden hasta el tercio medio del epitelio. La capa celular superficial muestra alguna diferenciación y, en algunos casos, los cambios coilocíticos descritos. El siguiente nivel de displasia, no siempre bien diferenciado del CIN II, es CIN III marcado por una variación incluso mayor del tamaño celular y nuclear, marcada heterogeneidad de la cromatina, orientación desordenada de las células y mitosis normales o anómalas;estos cambios pueden afectar prácticamente a todas las capas del epitelio y se caracterizan por falta de maduración. Con el tiempo, los cambios displásicos se hacen más atípicos y pueden extenderse a las glándulas endocervicales, pero las alteraciones están limitadas a la capa epitelial superficial y a sus glándulas.
      Estos cambios constituyen el carcinoma in situ. El siguiente estadio, si aparece, es el cáncer invasor.


      Carcinoma invasor del cuello del útero:
      Los carcinomas cervicales más frecuentes son los carcinomas escamosos (75%), seguidos por los adenocarcinomas y los carcinomas adenoescamosos (20%) Y los carcinomas neuroendocrinos de células pequeñas (5%). Las lesiones de células escamosas están apareciendo, cada vez más, en mujeres más jóvenes, actualmente con una incidencia máxima de alrededor de los 45 años, unos 10 o 15  años después de la aparición de sus precursores. En algunas personas con cambios intraepiteliales especialmente agresivos, el intervalo puede ser considerablemente menor, mientras que en otras pueden persistir los precursores de por vida. Muchas variables, tanto constitucionales como adquiridas, modifican la evolución. La única forma viable de vigilar la evolución de la enfermedad es un seguimiento cuidadoso y biopsias repetidas. La proporción relativa de adenocarcinomas ha ido en aumento en las últimas décadas, las lesiones glandulares no son bien detectadas por la citología (Pap smear) ni por otras técnicas de cribado y el carcinoma escamoso invasor se está volviendo menos frecuente.
      Los carcinomas invasores de cuello del útero se presentan en la región de la zona de transformación y oscilan de focos microscópicos de invasión precoz de la estroma a tumores visibles a simple vista que rodean el orificio cervical. Por lo tanto, estos tumores pueden ser invisibles o exofíticos. Los que rodean el cuello del útero y penetran en la estroma subyacente producen un "cuello en barril" que puede identificarse por palpación. La extensión a los tejidos blandos parametriales puede fijar el útero a las estructuras pélvicas. La extensión a los ganglios linfáticos está determinada por la profundidad tumoral y la presencia de invasión linfático-capilar, que va de menos del 1% en tumores de menos de 3 mm de profundidad a más del 10% una vez la invasión supera los 5 mm. Las metástasis a distancia, incluyendo la afectación de los ganglios paraaórticos, la afectación de órganos remotos o la invasión de estructuras adyacentes, como la vejiga o el recto, se producen tardíamente en el curso de la enfermedad. Con la excepción de los tumores neuroendocrinos, que tienen una conducta uniformemente agresiva, los carcinomas cervicales se clasifican de 1 a 3 basándose en la diferenciación celular y se estadifican de 1 a 4 dependiendo de la extensión clínica.


      miércoles, 11 de septiembre de 2013

      NEOPLASIAS TESTICULARES

      Las neoplasias testiculares son la causa más importante de aumento de tamaño firme e indoloro de los testículos. Esas neoplasias se dan en, aproximadamente, 5 de cada 100.000 varones, con una incidencia máxima entre los 20 y 34 años de edad. Los tumores testiculares son un grupo heterogéneo de neoplasias compuestas por tumores de células germinales y tumores de los cordones sexuales y de la estroma. En adultos, el 95% de los tumores testiculares proceden de las células germinales y son todos malignos. Las neoplasias derivadas de las células de Sertoli o de Leydig (tumores de los cordones sexuales/estroma) son raras y, al contrario que los tumores de células germinales, suelen tener un curso clínico benigno.
      La causa de los tumores testiculares sigue siendo desconocida. Cabe recordar que la criptorquidia se asocia a un aumento del riesgo de cáncer de 3 a 5 veces en el testículo no descendido, así como con un aumento del riesgo de cáncer en el testículo descendido contralateral. En aprox imadamente el 10% de los casos de cáncer testicular hay antecedentes de criprorquidia. Los síndromes intersexuales, incluyendo el síndrome de insensibilidad a los andrógenos y la disgenesia gonadal, también se asocian a un aumento de la frecuencia de cáncer testicular. Los estudios citogenéticos muestran un amplio rango de anomalías en las neoplasias testiculares de células germinales, la más frecuente de las cuales es un isocromosoma del brazo corto del cromosoma 12. Los tumores testiculares son más frecuentes en blancos que en negros y la incidencia ha aumentado en las poblaciones caucásicas en las últimas décadas.
      Clasificación patológica de los tumores testiculares mas frecuentes:
                       

      Seminoma

      Los seminomas, llamados a veces seminomas "clásicos", para distinguirlos del menos frecuente seminoma espermatocítico, representan el 50%, aproximadamente, de las neoplasias testiculares de células germinales.
      Los seminomas son tumores grandes, blandos, bien delimitados, habitualmente homogéneos, de color gris blanquecino que sobresalen de la superficie de corte del testículo afectado.
      Típicamente, la neoplasia está limitada al testículo por una túnica albugínea intacta. Los tumores grandes pueden contener focos de necrosis de coagulación, habitualmente sin hemorragia. La presencia de hemorragia debe poner en marcha un examen cuidadoso de un componente tumoral asociado de células germinales no seminomatoso. Microscópicamente, los seminomas están compuestos por células grandes,uniformes, con bordes celulares bien delimitados, citoplasma claro, rico en glucógeno y núcleos redondeados con nucléolos llamativos. A menudo las células están dispuestas en pequeños lóbulos con tabiques fibrosos interpuestos. Suele haber un infiltrado linfocítico que puede, a veces, eclipsar las células neoplásicas. También puede haber una reacción inflamatoria granulomatosa. Hasta en un 35% de los casos pueden observarse células con tinción positiva para la gonadotropina coriónica humana (hCG).


      Seminoma espermatocitico

      Tienden a presentarse en pacientes mayores que los del seminoma clásico, contienen una mezcla de células de mediano tamaño, células tumorales grandes uninucleadas o multinucleadas, y células pequeñas con núcleos redondos que recuerdan a los espermatocitos secundarios. No hay asociación con la neoplasia intratubular de células germinales y las metástasis son sumamente raras, en contraste con la conducta del seminoma clásico.

      Carcinoma embrionario

      Son masas invasoras mal definidas que contienen focos de hemorragia y necrosis. Las lesiones primarias pueden ser pequeñas, incluso en pacientes con metástasis sistémicas. Las lesiones grandes pueden invadir el epidídimo y el cordón espermático. Las células que lo forman son pequeñas y de aspecto primitivo con citoplasma basófilo, bordes celulares poco definidos y núcleos grandes con nucléolos prominentes. Las células neoplásicas pueden estar dispuestas en sábanas sólidas, o pueden contener estructuras glandulares y papilas irregulares. En la mayoría de los casos, otros patrones de neoplasia de células germinales (p. ej., carcinoma de saco vitelino, teratoma. coriocarcinoma) están mezclados con las áreas embrionarias. Los carcinomas embrionarios puros comprenden del 2 al 3% de todos los tumores testiculares de células germinales. Como en otros tumores de células germinales de los testículos, con frecuencia hay focos de neoplasia intratubular de células germinales en los túbulos seminíferos adyacentes.


      Tumor del saco vitelino

      También llamados tumores del seno endodérmico, son la neoplasia testicular primaria más frecuente en niños menores de 3 años. En adultos, los tumores del saco vitelino se observan más a menudo mezclados con carcinoma embrionario. En el esquema histogénico descrito previamente, los tumores del saco vitelino representan la diferenciación de seno endodérmico de las células neoplásicas totipotenciales. Macroscópicamente, estos tumores suelen ser grandes y pueden estar bien delimitados. El estudio histológico revela células epiteliales cúbicas bajas o columnares que forman microquistes, sábanas, glándulas y papilas, asociados a menudo con glóbulos hialinos eosinófilos. Una característica distintiva es la presencia de estructuras que recuerdan a los glomérulos primitivos, los llamados cuerpos de Schiller-Duvall. Puede ponerse de relieve la presencia de (L-fetoproteina (AFP) en el citoplasma de las células neoplásicas mediante técnicas de inmunohistoquímica.


      Coriocarcinoma

      Representan la diferenciación de las células neoplásicas de células germinales totipotenciales a lineas trofoblásticas. Macroscópicamente, los tumores primarios suelen ser lesiones pequeñas, no palpables, incluso con metástasis sistémicas extensas. Microscópicamente, los cariocarcinomas están compuestos por sábanas de pequeñas células cúbicas entremezcladas de forma irregular o coronadas por grandes células sincitiales eosinófilas que contienen núcleos oscuros, pleomorfos, que representan, respectivamente, la diferenciación citotrofoblástica y la sincitiotrofoblástica. No se observan vellosidades placentarias bien formadas. Puede identificarse la hormona hCG con tinciones inmunohistoquimicas adecuadas, especialmente en el citoplasma de los elementos sincitiotrofoblásticos.


      Teratomas

      Representan la diferenciación de las células germinales neoplásicas por lineas celulares somáticas. Estos tumores forman masas firmes que, al corte, contienen a menudo quistes y áreas reconocibles de cartílago. Histológicamente, se reconocen tres variedades de teratoma puro. Los teratomas maduros contienen tejidos completamente diferenciados de una o más capas de células germinales (p. ej , tejido neural, cartílago, tejido adiposo, hueso, epitelio) con una disposición irregular. Los teratomas inmaduros, por el contrario, contienen elementos somáticos inmaduros que recuerdan a los que están presentes en el tejido fetal en desarrollo. Los teratomas con malignidades de tipo somático se caracterizan por la aparición de una malignidad franca en elementos teratomatosos preexistentes, generalmente en forma de carcinoma de células escamosas o de adenocarcinoma. En varones prepuberales, los teratomas puros suelen ser benignos. En adultos, los teratomas metastatizan hasta en un 37% de los casos. Como en otros tumores de células germinales, los teratomas testiculares en adultos contienen a menudo otros elementos malignos de células germinales y, por consiguiente, deben ser considerados generalmente como neoplasias malignas.


      Tumores de celulas germinales mixtos

      Suponen aproximadamente el 40% de todas las neoplasias testiculares de células germinales. Pueden darse combinaciones de cualquiera de los patrones descritos en los tumores mixtos, la más frecuente es una combinación de teratoma, carcinoma embrionario y tumores del saco vitelino.


      lunes, 26 de agosto de 2013

      SÍNDROME NEFRÓTICO

      El síndrome nefrótico se refiere a un complejo clínico que incluye lo siguiente:
      1) Proteinuria masiva, con pérdida diaria de proteínas en orina de 3,5 g o más, en adultos
      2) Hipoalbuminemia con, concentraciones de albúmina plasmática inferiores a 3 g/dl
      3) Edema generalizado, la manifestación clínica más obvia, y
      4) hiperlipidemia y lipiduria.
      Al principio hay poca o ninguna azotemia, hematuria o hipertensión.
      Los componentes del síndrome nefrórico tienen una relación lógica uno con otro. El acontecimiento inicial es un deterioro en las paredes capilares del glomérulo, dando lugar a un aumento de la permeabilidad para proteínas plasmáticas. Debe recordarse, que la pared de los capilares glomerulares, con su endotelio, MBG y podocitos, actúa como una barrera a través de la que debe pasar el filtrado glomerular. Cualquier aumento de permeabilidad resultante de alteraciones estructurales o fisicoquímicas permite que escapen proteínas desde el plasma hasta el filtrado glomerular. Ante una proteinuria de larga duración o extremadamente alta, la albúmina sérica está disminuida, dando lugar a hipoalbuminemia. El edema generalizado del síndrome nefrótico es, a su vez, consecuencia de la caída en la presión osmótica coloidal del plasma como resultado de la hipoalbuminemia y la retención primaria de sal y agua por el riñón. A medida que el líquido escapa del árbol vascular a los tejidos, hay una caída concomitante en el volumen plasmático con filtración glomerular disminuida. La secreción compensatoria de aldosterona, junto con la reducción del FG y la reducción de secreción de péptidos natriuréticos, promueve la retención de sal y agua por los riñones, agravando así aún más el edema. Por la repetición de esta cadena de acontecimientos, puede desarrollarse un edema generalizado (denominado anasarca). La hipoalbuminemia desencadena una síntesis aumentada de lipoproteínas en el hígado. Asimismo, hay un transporte anormal de partículas lipídicas circulantes y deterioro de la fragmentación periférica de las lipoproteínas. A su vez, la lipiduria refleja el aumento de permeabilidad de la MBG para lipoproteínas.
      Las lesiones glomerulares primarias más importantes que llevan característicamente al síndrome nefrótico son glomerulosclerosis focal y segmentaria (GS FS) y la enfermedad de cambios mínimos (ECM). Esta última es más importante en niños, y la primera lo es en adultos. Otras dos lesiones primarias, la nefropatía membranosa y la GN membranoproliferativa, también producen síndrome nefrótico.


      Enfermedad de cambios mínimos:


      Este trastorno, relativamente benigno, es la causa más frecuente de síndrome nefrótico en niños. Se caracteriza por glomérulos con apariencia normal al microscopio óptico pero muestra un borrado difuso de los pedicelios de los podocitos cuando se observan con el microscopio electrónico. Aunque puede desarrollarse a cualquier edad, esta afección es más común entre 1 y 7 años de edad.
      Patogenia: Sobre la base de algunos estudios experimentales, se ha atribuido la proteinuria a un factor derivado del linfocito T que produce daño en el podocito y desprendimiento de sus pedicelios. Sin embargo, no se ha establecido la naturaleza de tal factor hipotético ni una función causal de los linfocitos T en la enfermedad humana, y no hay un buen modelo experimental de la enfermedad de cambios mínimos.
      Morfologia: Al microscopio óptico, los glomérulos en la enfermedad de cambios mínimos parecen normales. Las células de los túbulos contorneados proximales estan densamente cargados de lípidos y gotitas proteicas con frecuencia, pero esto es secundario a la reabsorción tubular de las lipoproteínas vertidas por los glomérulos enfermos. El aspecto de los túbulos contorneados proximales es la base de la denominación antigua de esta afección, nefrosis lipoide. Incluso con el microscopio electrónico, la MBG parece normal. La única anormalidad glomerular obvia es el borrado uniforme y difuso de los pedicelios de los podocitos. Así pues el citoplasma de los podocitos parece aplanado en los extremos de la MBG, obliterando el entramado de arcos entre los podocitos y la MBG. Asi mismo, hay una vacuolización de la célula epitelial, formación de microvellosidades y desprendimientos focales ocasionales. Cuando los cambios en los podocitos revierten ( p ej., en respuesta a los corticosteroides), la proteinuria remite.


      A) Lesiones mínimas con presencia de lipófagos en intersticio (PAS, 100×). B) Estudio ultraestructural: fusión pedicular continua y aspecto vellositario de los podocitos.


      Evolución clínica: La enfermedad se manifiesta por una evolución insidiosa de síndrome nefrótico en un niño por lo demás sano. No hay hipertensión, y la función renal está conservada en la mayoría de los individuos. La pérdida de proteínas habitualmente está limitada a las proteínas séricas más pequeñas, principalmente la albúmina (proteinuria selectiva). El pronóstico en niños que tienen esta afección es bueno. Más del 90% de los casos responde a un curso breve de corticoterapia; sin embargo, la proteinuria recidiva en más de dos terceras partes de los que responden inicialmente, algunos de los cuales se hacen dependientes de los corticoides. Menos del 5% desarrollan insuficiencia renal crónica después de 25 años, y es probable que la mayoría de las personas de este subgrupo tenga un síndrome nefrótico producido por glomerulosclerosis focal y segmentaria no detectada por biopsia. Dada su respuesta a la terapia en niños, la enfermedad de cambios mínimos debe diferenciarse de otras causas de síndrome nefrótico en los que no responden. Los adultos con enfermedad de cambios mínimos responden, asimismo, a terapia esteroidea, pero la respuesta es más lenta y las recidivas, más habituales.


      Glomeruloesclerosis focal y segmentaria:


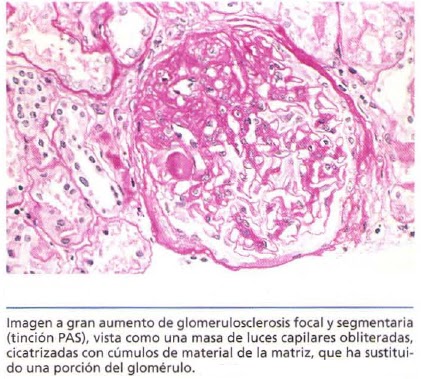
      La GSFS es una lesión caracterizada histológicamente por esclerosis que afecta a algunos, pero no a todos, los glomérulos (afectación focal) y sólo a algunos segmentos de cada glomérulo afectado. Este cuadro histológico se asocia frecuentemente a síndrome nefrórico y puede darse: 1) asociado con otras afecciones conocidas, como infección por el virus de la inmunodeficiencia humana o consumo de heroína (nefroparía por virus de la inmunodeficiencia humana, nefroparía por heroína); 2) como un acontecimiento secundario a otras formas de GN (p.ej ., nefropatía por inmunoglobulina A [lgA]); 3) como una maladaptación tras la pérdida de nefronas; 4) en formas heredadas o congénitas que son el resultado de mutaciones que afectan a proteínas citoesqueléticas o relacionadas que se expresan en los podocitos (p. ej . nefrina ), o 5) como una enfermedad primaria.
      La GSFS primaria (o idiopática) es responsable del 20 al 30%, aproximadamente, de todos los casos del síndrome nefrórico. Cada vez es una causa más habitual de síndrome nefrórico en adultos y sigue siendo una causa frecuente en niños. En los niños es importante distinguir esta causa de sindrome nefrótico de la ECM, dado que los cursos clínicos son marcadamente diferentes.
      Patogenia: Se desconoce la patogenia de la GSFS primaria. Algunos investigadores han sugerido que la GSFS y la ECM son parte de un todo continuo y que la ECM puede transformarse en GSFS. Otros creen que ambas son distintas entidades clinicopatológicas. En cualquier caso, se cree que la lesión de los podocitos representa el acontecimiento inicial de la GSFS primaria. Lo mismo que en la ECM, se han propuesto factores que aumentan la permeabilidad producidos por los linfocitos. El depósito de masas hialinas en los glomérulos representa el atrapamiento de proteínas plasmáticas y lípidos en los focos de lesión donde se desarrolla la esclerosis. Asimismo, se cree que la IgM y las proteínas del complemento que se observan habitualmente en las lesiones son el resultado del atrapamiento inespecífico por los glomérulos dañados. La recidiva de proteinuria en algunas personas con GSFS que reciben injertos renales, a veces ya a las 24 horas del trasplante, apoya la idea de que la causa es un mediador circulante que daña los podocitos.
      Morfologia: En la GSFS, la enfermedad afecta primero solamente a algunos de los glomérulos (de aquí el término focal) e inicialmente sólo a los glomérulos yuxtamedulares. Al progresar, se afectan todos los niveles de la corteza. Histológicamente, la GSFS se caracteriza por lesiones que ocurren en algunos penachos dentro del glomérulo y respetan los otros (de aquí el término segmentarío). Así pues, la implicación es focal y también segmentaria. Los glomérulos afectados muestran aumento de la matriz mesangial, luces capilares obliteradas y depósito de masas hialinas (híalínosis) y gotitas de lípidos. Ocasionalmente, los glomérulos están completamente esclerosados (esclerosis global). En los glomérulos afectados, la microscopia de fluorescencia revela con frecuencia atrapamiento inespecífico de inmunoglobulinas, usualmente IgM, y complemento en las zonas de hialinosis. En microscopía electrónica, los podocitos muestran borrado de los pedicelos, lo mismo que en la ECM. Con el tiempo, la progresión de la enfermedad lleva a la esclerosis global de los glomérulos con atrofia tubular pronunciada y fibrosis intersticial.


      A) Esclerosis focal segmentaria con «corona» de los pedicelos (PAS, 200×). B) Microscopia electrónica de área glomerular con fusión pedicular, incremento de matriz mesangial y depósitos electrodensos.


      Evolución clínica: Existe poca tendencia a la remisión espontánea en la GSFS idiopática, y habitualmenre la respuesta a la corticoterapia es mala. La progresión a insuficiencia renal ocurre a diferentes velocidades, y aproximadamente el 50% de los individuos tiene insuficiencia renal a los 10 años.


      Nefropatía membranosa ( glomerulonefritis membranosa):


      Esta enfermedad lentamente progresiva es más frecuente entre los 30 y 50 años de edad; se caracteriza morfológicamente por la presencia de depósitos subepiteliales que contienen inmunoglobulina a lo largo de la MEG. Al principio de la enfermedad, los glomérulos pueden aparecer normales con microscopia óptica, pero los casos bien desarrollados muestran engrosamiento difuso de la pared capilar. La nefropatía membranosa es idiopática aproximadamente en el 85% de los casos. En el resto (nefropatía membranosa secundaria) esto puede ser secundario a Otras afecciones, incluyendo: 1) infecciones (hepatitis B crónica, sífilis, esquistosomiasis, malaria); 2) tumores malignos, especialmente carcinoma del pulmón y del colon, y melanoma; 3) LES Y otras afecciones autoinmunitarias; 4). exposición a sales inorgánicas (oro, mercurio ), y 5) fármacos (penicilamina, capropril, fármacos antiinflamatorios no esteroideos).
      Patogenia: La GN membranosa es una forma de nefritis crónica por inmunocomplejos. Aunque los complejos circulantes de antígenos exógenos conocidos (p. ej., virus de la hepatitis B) o endógenos (ADN en el LES) pueden producir nefroparía membranosa, se piensa actualmente que la mayoría de las formas idiopáticas están inducidas por anticuerpos que reaccionan in situ frente a antígenos endógenos o fijados al glomérulo. El modelo experimental de GN membranosa es la nefritis de Heymann, que se induce con animales mediante inmunización con proteínas del borde en cepillo del túbulo renal. Los anticuerpos producidos reaccionan con un antígeno localizado en la MRG, dando lugar a depósitos granulares (formación in situ de inmunocomplejo) y proteinuria sin inflamación grave. La nefroparía membranosa idiopática en humanos se considera que es una enfermedad, autoinmunitaria producida por anticuerpos ante un autoantígeno renal que esta por identificar.
      Morfologia: Vista al microscopio óptico con tinción de H y E, el cambio básico en la nefropatía membranosa parece ser un engrosamiento difuso de la MBG. Al microscopio electrónico, este engrosamiento aparente está determinado, en parte, por depósitos subepiteliales que se alojan contra la MBG y están separados uno de otro por pequeñas protrusiones espinosas de la matriz de la MBG, que se forman como reacción a los depósitos (patrón "espícula y cúpula"). Según progresa la enfermedad, estas espículas se cierran sobre los depósitos, incorporándolos en la MBG. Además, los podocitos muestran borrado de los pedicelios. Más adelante, en el curso de la enfermedad, los depósitos incorporados pueden catabolizarse y desaparecer finalmente, dejando cavidades dentro de la MBG. El depósito continuado de la matriz de la membrana basal da lugar a membranas progresivamente más gruesas. Al progresar aún más, los glomérulos pueden esclerosarse. La microscopia con inmunofluorescencia muestra depósitos granulares típicos de inmunoglobulinas y complemento a lo largo de la MBG.


      A) Engrosamiento difuso de paredes capilares glomerulares (PAS, 400×). B) Depósitos granulares de IgG delimitando las membranas basales del glomérulo (100×).


      Evolución clínica: El comienzo en los casos idiopáticos se caracteriza por el desarrollo insidioso de síndrome nefrótico, habitualmente sin enfermedad previa; sin embargo, algunos individuos con nefropatía membranosa pueden tener grados menores de proteinuria más que el síndrome nefrótico completamente desarrollado. En contraste con la enfermedad de cambios mínimos, la proteinuria no es selectiva, con pérdida urinaria de globulinas, así como de moléculas de albúmina más pequeñas, y usualmente no responde a corticoterapia. Deben descartarse causas secundarias de nefroparía membranosa, que sigue un curso nororiamente variable y, a menudo, indolente. Globalmente, aunque la proteinuria persiste en más del 60% de los individuos con nefropatía membranosa, solamenre un 40% sufre una enfermedad progresiva que termina en insuficiencia renal de 2 a 20 años después. De un 10 a un 30% adicional tiene un curso más benigno, con remisión parcial completa de la proteinuria.

      Glomerulonefritis membranoproliferativa:


      La GN membranoproliferativa (GNMP) se manifiesta histológicamente por alteraciones en la MBG y el mesangio, y por proliferación de las células glomerulares. Es responsable del 5 al 10% de los casos de síndrome nefrótico idiopático en niños y en adultos. Algunos individuos presentan solamente hematuria o proteinuria en rangos no nefróticos; otros tienen un cuadro combinado nefrótico-nefrítico. Se reconocen dos tipos principales de GNMP (1 y 2) sobre la base de sus hallazgos ultraestructurales, de inmunofluorescencia, y patogénicos distintos. De los dos tipos, el 1 es, con mucho, el más frecuente (aproximadamente, el 80% de los casos).
      Patogenia: Están implicados diferentes mecanismos patogénicos en el desarrollo de la enfermedad tipo 1 y 2. La mayoría de los casos de GNMP tipo 1 parecen estar producidos por inmunocomplejos circulantes, como en la enfermedad del suero crónica, pero se desconoce el antígeno responsable. La GNMP tipo 1 también ocurre en asociación con antigenemia de hepatitis B y C , LES, derivaciones auriculoventriculares infectadas e infecciones extra renales con antigenemia persistente o episódica. La patogenia de la GNMP tipo 2, también conocida como enfermedad por depósitos densos, es menos clara. La anomalía fundamental parece ser una activación excesiva del complemento, que puede estar producida por varios mecanismos
      que no implican anticuerpos. Algunos pacientes tienen un autoanticuerpo contra la C3-convertasa, denominado factor nefrítico c3, que se cree que estabiliza la enzima y da lugar a una escisión incontrolada de c3 y activación de la vía alternativa del complemento.
      Morfologia: Con microscopia óptica, ambos tipos de GNMP son similares. Los glomérulos son grandes, con apariencia lobular acentuada, y muestran proliferación mesangial y de células endoteliales, así como infiltración de leucocitos. La MBG está engrosada, y la pared de los capilares glomerulares muestra, con frecuencia, un contorno doble o apariencia en "raíles de tranvía", más evidente con tinciones de plata o ácido peryódico de Schiff (PAS). Esto está producido por la escinsión de la MBG debida a la inclusión dentro de la misma de procesos del mesangio y células inflamatorias que se extienden a las asas capilares periféricas.
      Los tipos 1 y 2 tienen diferentes características ultraestrueturales y por microscopia con inmunofluorescencia.
      la GNMP tipo 1 se caracteriza por depósitos delimitados subendoteliales electrodensos. En la microscopia con inmunofluorescencia, el C3 se deposita en un patrón granular irregular, y también están presentes la IgG y los componentes iniciales del complemento (Clq y C4), lo que indica una patogenia por inmunocomplejos.
      En lesiones de tipo 2, la lámina densa y el espacio subendotelial de la MBG se transforman en una estructura irregular, similar a una cinta, extremadamente electro-densa, que resulta del depósito de un material cuya composición se desconoce, dando lugar al término enfermedad por deposito denso. 


       A) Proliferación mesangial con incremento de matriz y celularidad mesangial con engrosamiento de paredes capilares (HE, 400×). B) Estudio ultraestructural con depósitos densos en el espacio subendotelial. Inicio de doble contorno.


      Evolución clínica: El modo principal de presentación (50% de los casos) es el síndrome nefrótico, aunque la GNMP puede comenzar como una nefritis aguda o proteinuria leve. El pronóstico de la GNMP es, por lo general, malo. En un estudio, ninguno de los 60 pacientes seguidos durante 1 a 20 años mostró remisión completa . El 40% progresó a una insuficiencia renal terminal, el 30% tuvo grados variables de insuficiencia renal, y el 30% restante, un síndrome nefrótico persistente sin insuficiencia renal. La enfermedad por depósitos densos tiene un pronóstico peor y tiende a recidivar en los receptores de trasplante renal. Como muchas otras GN, la GNMP, habitualmente de tipo 1, puede darse en asociación con otros trastornos conocidos (GNMP secundaria), como LES, hepatitis By C, hepatopatía crónica e infecciones bacterianas cronicas. De hecho, se cree que muchos de los denominados casos ideopaticos se asocian a hepatitis C y crioglobulinemia relacionada.